Recomendaciones
Vol. 23 Núm. 1 (2025)
40 min
Recomendaciones para el diagnóstico, tratamiento y seguimiento de la enfermedad de Fabry en Argentina 2025
Recommendations for the diagnosis, treatment, and follow-up of Fabry Disease in Argentina 2025
Fernando Perretta1,†, Silvia Di Pietrantonio2,†, Shunko Fernández3, Daiana García4, Silvia Mattausch5, Maximiliano Ramírez6, Diego Ripeau7, Sebastián Jaurretche8
1Instituto de Nefrología, NEFRA Medical Care, Escobar, Provincia de Buenos Aires
2Servicio de Nefrología, Hospital El Cruce, Florencio Varela, Provincia de Buenos Aires
3Centro de Investigación, Diagnóstico y Tratamiento de la Enfermedad de Fabry, San Fernando del Valle de Catamarca, Provincia de Catamarca
4Servicio de Nefrología, Hospital Central, Mendoza, Provincia de Mendoza
5Instituto de Nefrología, NEFRA Medical Care, Córdoba, Provincia de Córdoba
6Servicio de Nefrología, Hospital Dr. Castro Rendón, Neuquén, Provincia de Neuquén
7Departamento de Pediatría, Nefrología Infantil, Hospital de Clínicas José de San Martin, CABA
8Unidad de Trasplante, Sanatorio Parque, Rosario, Provincia de Santa Fe
†FP y SDP realizaron contribuciones equivalentes a este trabajo y se reconocen como coautores principales.
Recepción:
04/07/2025
Aceptación:
04/07/2025
Publicación:
03/07/2025
Métricas
698
Visualizaciones
160
Descargas
Compartir
Compartir
Resumen (ES)
La enfermedad de Fabry, también conocida como enfermedad de Anderson-Fabry, es un trastorno genético raro ligado al cromosoma X, causado por variantes en el gen GLA. Este gen codifica para la síntesis de la enzima α-galactosidasa A (α-GalA), cuya deficiencia o ausencia provoca la acumulación de globotriaosilceramida (Gb3) y otros glicoesfingolípidos complejos en diversas células, incluyendo células endoteliales, renales, cardíacas y neuronales. La enfermedad de Fabry presenta dos formas clínicas, una “clásica” que se manifiesta desde la infancia, y otra de “inicio tardío” con manifestaciones cardíacas o renales a edades adultas. La nefropatía es una de las mayores complicaciones de la enfermedad, por lo cual los nefrólogos cumplimos un rol importante en esta patología. En la actualidad disponemos de terapia de reemplazo enzimático y de chaperonas farmacológicas para su tratamiento, sabiendo que un inicio temprano y oportuno resultará en beneficio clínico para los pacientes. Estas recomendaciones representan una contribución de un comité de nefrólogos expertos y tratantes de la enfermedad, y buscan desarrollar directrices actualizadas para el diagnóstico, tratamiento y seguimiento de los pacientes con enfermedad de Fabry en nuestro país.
Palabras clave (ES):
Terapia de reemplazo enzimático
Globotriaosilesfingosina
Globotriaosilceramida
α-galactosidasa A.
Enfermedad de fabry
Chaperonas farmacológicas
Resumen (EN)
Fabry disease, also known as Anderson-Fabry disease, is a rare X-linked genetic disorder caused by variants in the GLA gene. This gene encodes the enzyme α-galactosidase A (α-GalA), whose deficiency or absence leads to the accumulation of globotriaosylceramide (Gb3) and other complex glycosphingolipids in various cell types, including endothelial, renal, cardiac, and neuronal cells. Fabry disease presents in two clinical forms: a “classic” form, which manifests in childhood, and a “late-onset” form, characterized by cardiac or renal complications in adulthood. Nephropathy is one of the major complications of the disease, making nephrologists key specialists in its management. Currently, treatment options include enzyme replacement therapy and pharmacological chaperones, with evidence showing that early and timely intervention provides significant clinical benefits. These recommendations represent a contribution from a committee of expert nephrologists and disease specialists and aim to develop updated guidelines for the diagnosis, treatment, and follow-up of patients with Fabry disease in our country.
Palabras clave (EN):
Fabry disease
α-galactosidase A.
Globotriaosylceramide
Globotriaosylsphingosine
Enzyme replacement therapy
Pharmacological chaperones
Introducción
La enfermedad de Fabry (EF), también conocida como enfermedad de Anderson-Fabry, es un trastorno genético raro ligado al cromosoma X, causado por variantes en el gen GLA. Este gen codifica para la síntesis de la enzima α-galactosidasa A (α-GalA), cuya deficiencia o ausencia provoca la acumulación de globotriaosilceramida (Gb3), su metabolito deacilado globotriaosilesfingosina (Lyso-Gb3) y otros glicoesfingolípidos complejos en fluidos y diversas células (incluyendo células endoteliales, renales, cardíacas, nerviosas, etc.)1,2. La EF se puede clasificar en formas “clásicas” y “no clásicas” o de “inicio tardío”, también llamada variante del adulto. Los pacientes varones con las formas “clásicas” tienen una actividad enzimática indetectable o muy baja (<3% del valor normal), y los primeros síntomas se expresan durante la niñez, con dolores neuropáticos en manos y pies, compromiso gastrointestinal, angioqueratomas, etc. Llegada la adultez, se desarrollan complicaciones orgánicas mayores, incluyendo accidentes cerebrovasculares, miocardiopatía hipertrófica e insuficiencia renal. Las formas de expresión fenotípica de “inicio tardío” están asociadas a mayor actividad enzimática residual (entre el 3 y el 30%), con manifestaciones a edades adultas limitadas a un solo órgano como corazón o riñón2,3. En las mujeres la enfermedad puede ser más variable, desde prácticamente asintomáticas hasta tan severamente afectadas como los hombres, dependiendo en parte del tipo de variante genética, y del patrón de inactivación del cromosoma X. Factores epigenéticos pueden también contribuir a la variabilidad clínica observada en el sexo femenino4,5. La nefropatía Fabry es una de las complicaciones más frecuentes e importantes por su morbimortalidad, lo cual hace que los nefrólogos sean un pilar de relevancia para el diagnóstico, tratamiento y seguimiento de pacientes con EF. La caracterización de los distintos fenotipos, la posibilidad de medir biomarcadores y el reconocimiento de daño tisular a edades tempranas, han llevado a modificar el seguimiento y las intervenciones terapéuticas en esta enfermedad. Estas recomendaciones son el resultado del trabajo del Grupo de Enfermedades Renales Raras y Hereditarias de la Sociedad Argentina de Nefrología, y son la expresión del conocimiento y experiencia de cada nefrólogo experto y tratante de pacientes con EF.Epidemiología
La naturaleza inespecífica de los síntomas de la EF, su baja frecuencia y la posibilidad de diagnósticos iniciales erróneos dificultan su detección temprana, la cual pude llevar varios años, incluso décadas. Resultados internacionales de pesquisa neonatal muestran una frecuencia de 1 en 22.570 hombres con formas “clásicas” y de 1 en 1.390 hombres en formas de “inicio tardío”, lo que ubica a esta enfermedad como la patología de depósito lisosomal más frecuente6. Una comunicación reciente informó una de las mayores prevalencias a nivel mundial en la provincia de Catamarca, Argentina. La misma fue de 1:3.671 para la población general en el año 2023 (1:8.079 para hombres y 1:2.412 para mujeres)7. En otro estudio, se investigó a 9.604 pacientes masculinos en diálisis, pertenecientes a 264 centros distribuidos en 20 de las 23 provincias argentinas. Se confirmó el diagnóstico de EF en 22 casos, determinando una tasa de prevalencia de 0,23% en pacientes masculinos en diálisis. Se observó fenotipo “clásico” en el 73% de los pacientes, mientras que el 27% restante se presentó como variantes de “inicio tardío”. Es de destacar que este fue el estudio más grande realizado en pacientes en diálisis de un mismo país a nivel mundial y el primer estudio realizado en Argentina8. Una revisión sistemática y metaanálisis de estudios de cribado en pacientes con enfermedad renal crónica, que incluyó 55 estudios (84.062 pacientes), demostró una baja prevalencia en enfermos renales: 0,10% en diálisis, 0,28% en trasplantados y 0,17% en pacientes en prediálisis. De los casos detectados, el 37,8 % presentaba variantes no patogénicas, el 31,7 % correspondía al fenotipo “clásico”, el 15,5 % al de “inicio tardío” y el 14,7 % a variantes de significado incierto9. Aunque la prevalencia general de EF es baja en pacientes con afectación renal, el cribado, especialmente en pacientes que aún no han recibido terapia de reemplazo renal, es muy importante para proporcionar intervenciones tempranas y tratamientos oportunos.Aspectos genéticos
El gen GLA se encuentra en el brazo largo del cromosoma X (Xq22.1), y está compuesto por 7 exones que codifican para la enzima α-GalA. Se han identificado más de 1.000 variantes diferentes en el gen GLA10. El análisis de la secuencia del gen GLA permite identificar la presencia de diferentes tipos de variantes: duplicaciones, inserciones, deleciones, cambios en el marco de lectura (frameshift) y mutaciones sin sentido (nonsense), entre otras. Todas las anteriores producirán una enzima truncada y no funcional, lo que resultará en una actividad enzimática muy disminuida o nula, asociada al fenotipo “clásico”. En cambio, algunas variantes con cambio de sentido (missense) pueden derivar en la producción de una enzima con actividad funcional residual, lo que explica la presencia de los fenotipos de “inicio tardío”. Al mismo tiempo, se han descrito variantes con cambio de sentido que resultan en actividad enzimática nula, asociándose al fenotipo “clásico”2,11,12. Dado que el gen GLA se encuentra en el cromosoma X, la EF se hereda de manera ligada al X. Esto significa que los hombres (XY), que tienen un solo cromosoma X, son generalmente más severamente afectados dado que no tienen una segunda copia del gen GLA que pueda compensar la variante. Las mujeres (XX), por otro lado, son típicamente heterocigotas para las variantes en el gen GLA, lo que resulta en un espectro clínico más variable. En ellas, uno de los dos cromosomas X en cada célula es inactivado al azar, en un proceso llamado inactivación del X o lionización. Esto puede resultar en una variabilidad en la expresión clínica, si el cromosoma X con la variante en el gen GLA es predominantemente el inactivado, la mujer puede presentar escasos o ningún síntoma. Sin embargo, si el cromosoma X con el gen funcional está inactivado en la mayoría de las células, la mujer puede experimentar síntomas graves comparables a los de los hombres afectados. Mecanismos de regulación epigenéticos podrían contribuir en la heterogeneidad clínica observada entre las pacientes femeninas con EF. La forma homocigota en las mujeres, o sea, que presenten el defecto en ambos cromosomas X, es sumamente infrecuente2,4,5,13. Hoy en día, aunque controvertido, es posible analizar el patrón de inactivación del cromosoma X, lo que brindaría información y pronóstico para cada paciente heterocigota. Una limitante de este estudio es que el patrón de inactivación puede diferir en los distintos tejidos de una misma paciente, dificultando su interpretación4,13. La mayoría de las variantes patogénicas del gen GLA son privadas, lo que significa que afecta a una única o a pocas familias, dentro de las cuales se describe una amplia variabilidad fenotípica, lo que dificulta los estudios de correlación genotipo-fenotipo. Solo algunas pocas variantes, como por ejemplo la p.N215S, muestran un correlato definido con manifestaciones primariamente cardíacas. Existen variantes en el gen GLA que se consideran a priori variantes de significado incierto por tratarse de variantes de tipo “novel” o para las cuales no hay suficiente evidencia científica para clasificarlas como patogénicas o benignas. La interpretación de estas variantes requiere una evaluación exhaustiva para determinar su patogenicidad, que considere el impacto funcional, la evidencia clínica, la historia familiar, los datos poblacionales, así como los niveles de actividad enzimática, el biomarcador Lyso-Gb3 y los hallazgos anatomopatológicos2,14,15. Es esencial que los médicos tratantes sean capaces de distinguir estas variantes de aquellas asociadas a la EF, para tomar decisiones clínicas adecuadas. Consideraciones para el asesoramiento genético El asesoramiento genético es una parte esencial del manejo de la EF, dado su patrón de herencia. Al ser una enfermedad ligada al X, es conocido que los varones afectados transmiten la enfermedad al 100% de sus hijas mujeres y no la transmitirán a sus hijos varones. Por otro lado, las mujeres afectadas, tienen 50% de probabilidades de transmitir la enfermedad a su descendencia, tanto a varones como a mujeres, en cada uno de sus embarazos. Es importante informar a los pacientes y sus familias sobre la posibilidad de transmisión de la enfermedad a sus hijos, y discutir las opciones de diagnóstico prenatal o preimplantacional.Fisiopatología de la afectación renal
El daño renal en la EF se atribuye clásicamente a los depósitos de Gb3 en células renales, siendo los podocitos el principal blanco del proceso patológico, donde se establecen alteraciones estructurales y funcionales de forma temprana y severa. En la patogénesis y progresión de la nefropatía por EF hay una secuencia de eventos moleculares como proteólisis, desregulación de las vías de señalización, alteraciones en el diafragma de filtración y/o citoesqueleto del podocito, y reducción de la adhesión focal. Además de los cambios moleculares, hay cambios morfológicos como depósitos lisosomales de Gb3 en podocitos, borramiento de procesos podocitarios, hipertrofia podocitaria, desprendimiento podocitario y apoptosis. Esto configura una podocitopatía metabólica hereditaria típica, cuyas manifestaciones clínicas son proteinuria e insuficiencia renal progresiva. Aunque los resultados clínicos tardíos y los cambios morfológicos están bien establecidos, los mecanismos moleculares que desencadenan y aceleran el daño podocitario aún no han sido completamente dilucidados16. Un estudio argentino analizó 15 biopsias renales de pacientes con EF para investigar los mecanismos de fibrosis. Los resultados mostraron expresión de TGF-β1 (citocina profibrótica) principalmente en células tubulares, apoptosis en células tubulares y mesangiales, y presencia de miofibroblastos (células profibróticas) en el intersticio peritubular y glomérulos. Estos hallazgos sugieren que el TGF-β1 producido por células tubulares induce la transdiferenciación de células renales en miofibroblastos, contribuyendo a la fibrosis renal en la nefropatía Fabry17. Una revisión reciente propone que la tubulopatía en la EF y sus efectos funcionales constituyen los primeros signos patológicos y factores contribuyentes al desarrollo de la nefropatía18. Un estudio local evaluó biomarcadores urinarios en pacientes con EF sin albuminuria patológica para analizar el daño podocitario y la fibrosis renal mediada por TGF-β. Los hallazgos demostraron una expresión urinaria reducida de mRNA-TGF-β en comparación con sujetos sanos, y se encontró una asociación entre la excreción urinaria reducida de microRNA antifibróticos (miR-29 y miR-200) y las proteínas del citoesqueleto de los podocitos (CD2AP, α-actinina-4 y podocina)19. La evidencia actual sugiere que la fibrosis renal es el resultado final de una agresión multifactorial, que involucra la activación de diversas vías de inflamación, apoptosis, proliferación celular y estrés oxidativo. Sin embargo, los mecanismos exactos no están totalmente dilucidados, lo que resalta la necesidad de seguir investigando en este campo. Una comprensión más profunda de estos mecanismos podría permitir el desarrollo de estrategias terapéuticas que no solo corrijan el defecto enzimático primario, sino que también prevengan o reviertan el proceso fibrótico renal en pacientes con EF.Manifestaciones clínicas
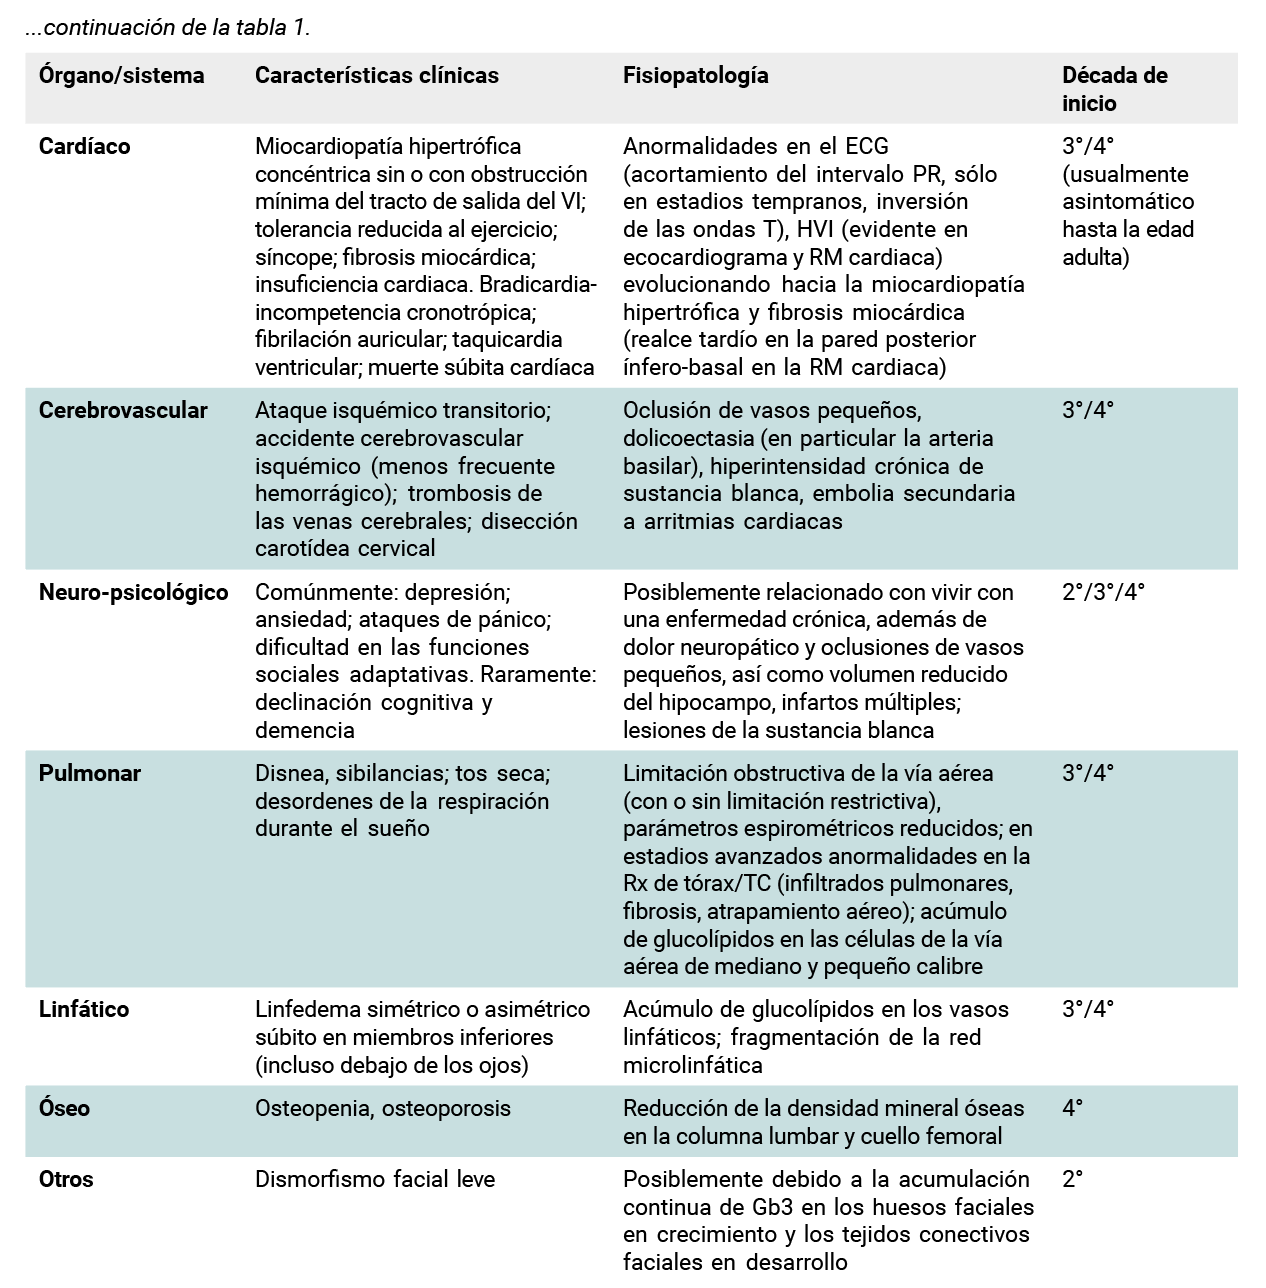
Forma “clásica” de la EF En la EF “clásica”, los primeros síntomas, que incluyen dolor neuropático crónico (acroparestesias) y crisis episódicas de dolor intenso (crisis Fabry), suelen aparecer durante la infancia. Otros síntomas y signos frecuentes son la hipohidrosis, la presencia de angioqueratomas, los trastornos gastrointestinales (distención postprandial, diarreas, dolor abdominal, etc.) y una opacidad corneal asintomática característica (córnea verticilada). El compromiso renal puede manifestarse desde edades tempranas, incluyendo albuminuria y glomeruloesclerosis. Las complicaciones orgánicas suelen presentarse en adultos jóvenes e incluyen la progresión de la enfermedad renal crónica (ERC) a insuficiencia renal, así como hipertrofia ventricular izquierda (HVI) asociada con fibrosis miocárdica y arritmias. Además, pueden aparecer pérdida auditiva, accidentes isquémicos transitorios (AIT), accidentes cerebrovasculares (ACV) y, como consecuencia final, muerte prematura. Otras manifestaciones como compromiso respiratorio y osteoporosis han sido reportadas previamente2,20. En la Tabla 1 se observan las manifestaciones clínicas de la EF en su forma “clásica”, su fisiopatología y la década de inicio.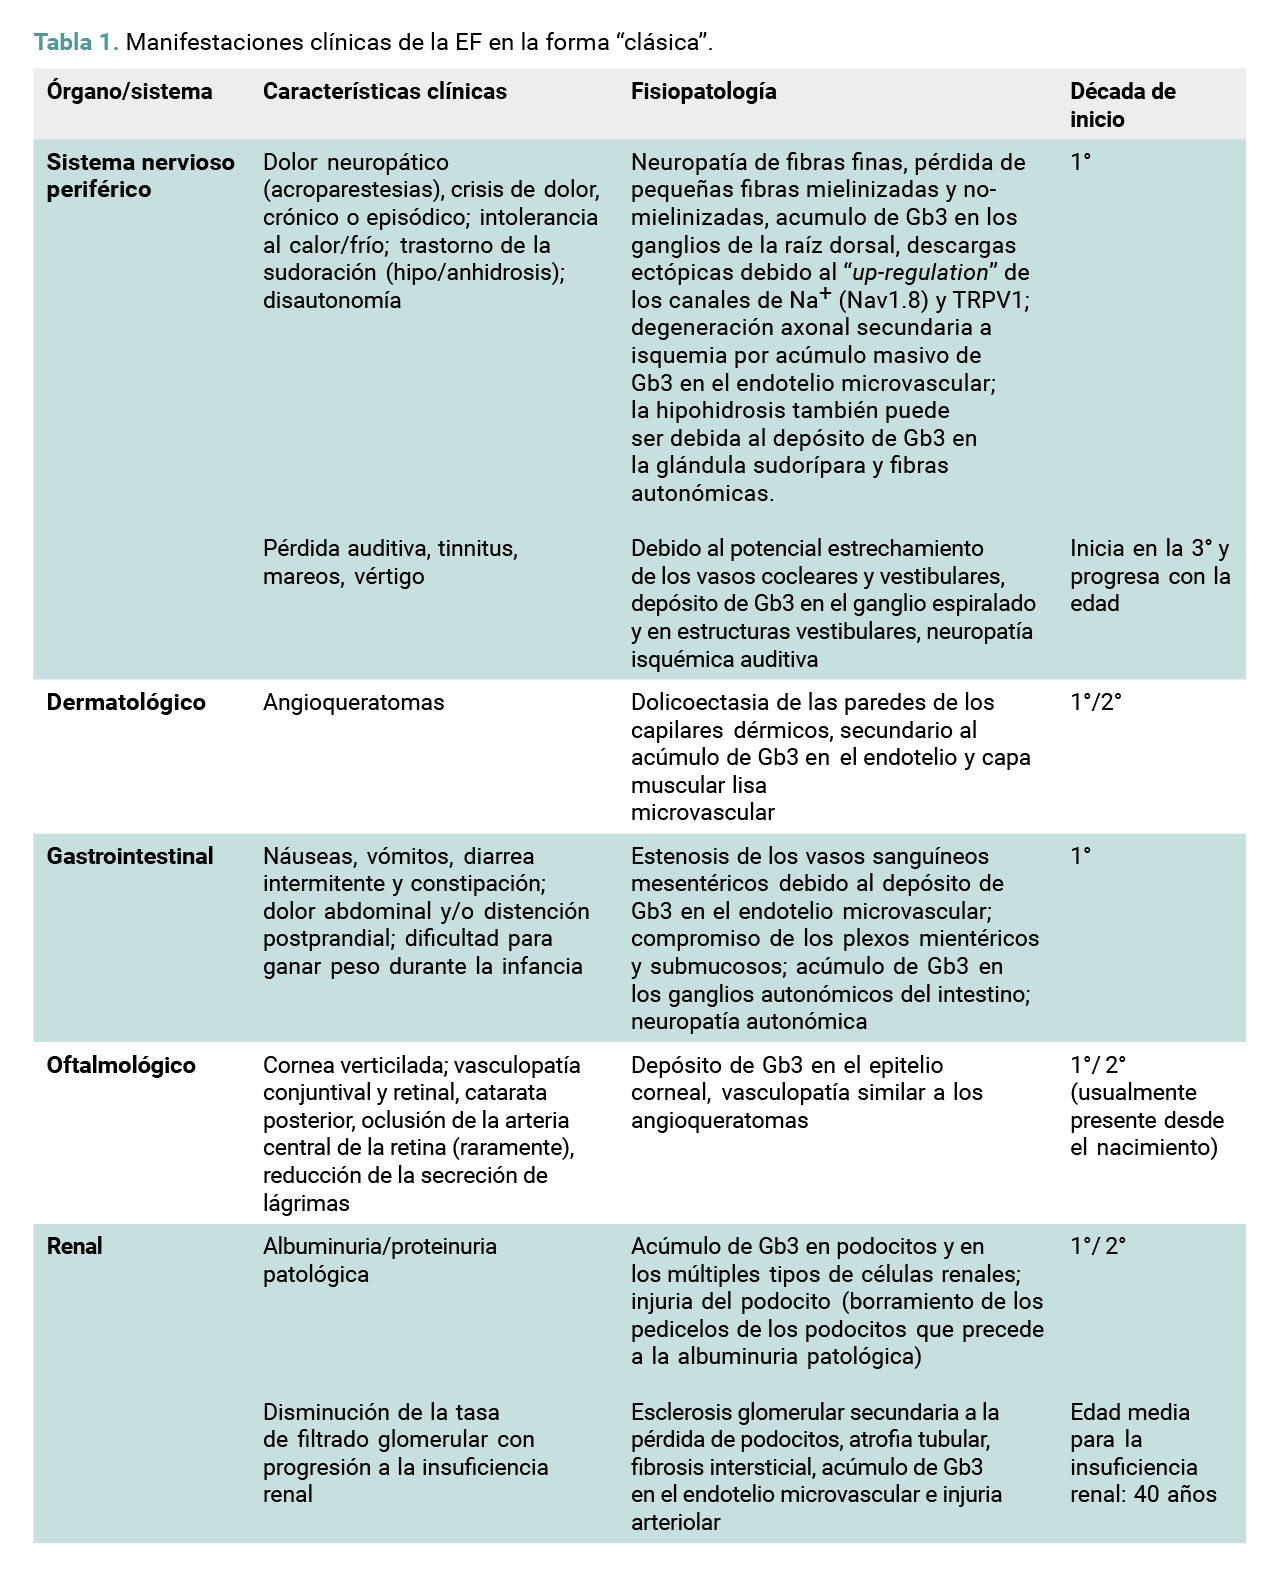
 Manifestaciones renales en la forma “clásica”
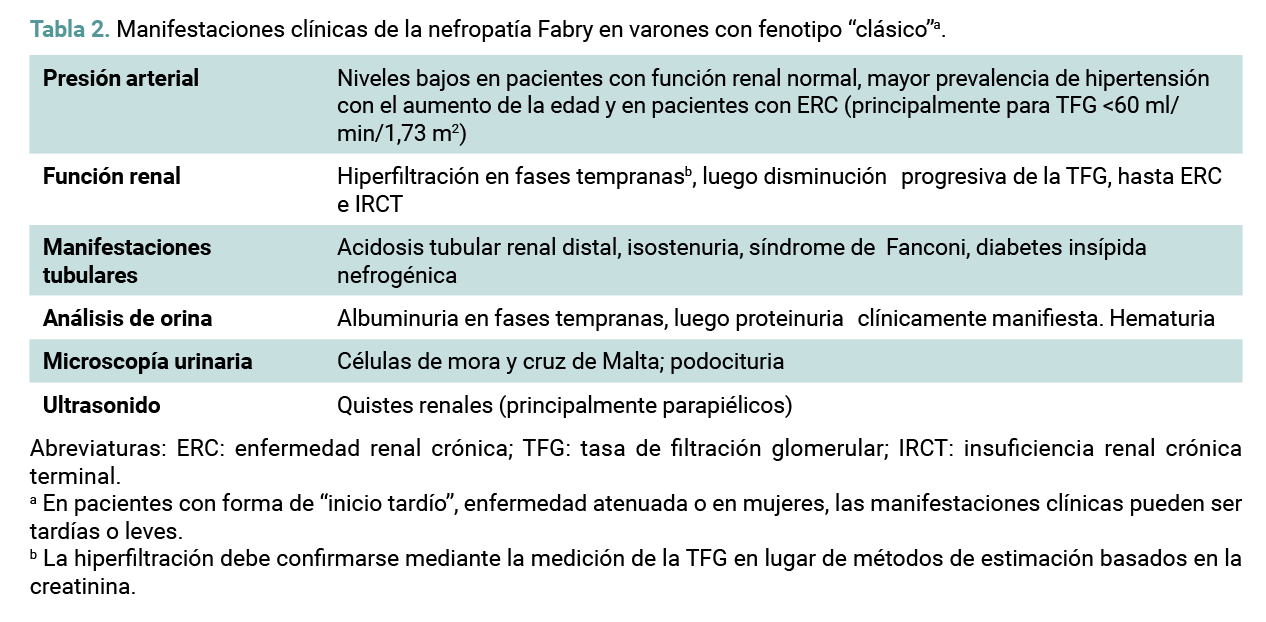
Durante la infancia y la adolescencia, en el sedimento urinario se pueden observar proteínas, cilindros, glóbulos rojos y glóbulos lipídicos birrefringentes (cuerpos cruz de Malta). Con el avance de la edad, se produce proteinuria, isostenuria y un deterioro gradual de la reabsorción, secreción y excreción tubular. Ocasionalmente, se desarrolla poliuria y un síndrome similar a la diabetes insípida resistente a la vasopresina. El deterioro gradual de la función renal y el desarrollo de insuficiencia renal crónica terminal (IRCT) ocurren entre la tercera y la quinta década de vida en aproximadamente el 50% de los varones con EF “clásica”, aumentando a casi el 90% en la sexta década2,20,21,22. En la Tabla 2 se mencionan las principales manifestaciones de la nefropatía Fabry en pacientes masculinos con el fenotipo “clásico”.
 Forma de “inicio tardío” de la EF
La EF de “inicio tardío” o “no clásica” se caracteriza por el compromiso predominantemente cardíaco (variante cardíaca) o renal (variante renal), con ausencia de las manifestaciones tempranas descriptas en la infancia3. Suelen presentarse más tarde en la vida (entre la tercera y la séptima década). Tienen actividad residual de α-GalA entre el 3 y el 30% de la media normal, y pueden no presentar inclusiones de Gb3 en las células endoteliales capilares ni angioqueratomas. Los pacientes con la variante cardíaca generalmente son asintomáticos durante gran parte de sus vidas, y desarrollan HVI, miocardiopatía hipertrófica (MCPH), anomalías de la conducción y arritmias. Además, los pacientes con la variante cardíaca pueden presentar proteinuria leve a moderada en el contexto de una función renal normal. En la variante renal, el compromiso está limitado al riñón, pero es posible que algunos pacientes puedan desarrollar posteriormente otras complicaciones de la enfermedad, como afectación cardíaca, a una edad más avanzada. Esta variante puede estar infradiagnosticada en pacientes con IRCT, por lo que es fundamental investigar las causas subyacentes de la insuficiencia renal, incluida la EF, en pacientes sin diagnóstico previo2,20,22.
En la sección dedicada a los aspectos genéticos, se abordó específicamente la situación particular de las mujeres afectadas por la EF.
Metodología diagnóstica
Dada la variabilidad de sus manifestaciones clínicas, su baja frecuencia y, por ende, el limitado conocimiento médico sobre la enfermedad, el diagnóstico de la enfermedad EF puede retrasarse varios años, incluso décadas. El diagnóstico requiere una combinación de criterios, que incluyen la evaluación clínica (historia familiar y sintomatología), pruebas bioquímicas (medición de α-GalA y Lyso-Gb3), secuenciación del gen GLA, y en algunas ocasiones biopsia de tejido (piel, riñón, corazón). La actividad enzimática de α-GalA puede medirse en gotas de sangre en papel de filtro, leucocitos y plasma, siendo los dos primeros los tipos de muestras más utilizados1. Aunque la medición de la actividad enzimática en leucocitos se considera el “gold standard” para el diagnóstico en varones, la presencia de variantes benignas que reducen la actividad enzimática in vitro puede llevar a una interpretación errónea, lo que resulta en falsos positivos. Otra limitación de esta prueba es que hasta el 40 % de las mujeres pueden presentar valores enzimáticos dentro del rango normal, debido a la inactivación aleatoria del cromosoma X4,5. Por esta razón, la detección de una variante genética patogénica en el gen GLA es fundamental para diagnosticar la enfermedad en mujeres y confirmar el diagnóstico en hombres, evitando confusiones con variantes benignas. Además, identificar la variante específica proporciona información valiosa sobre el fenotipo del paciente, y permite rastrear la variante genética en familiares en riesgo. Si una variante no ha sido previamente reportada en bases de datos o se clasifica como de significado incierto, el diagnóstico de la EF puede confirmarse mediante la combinación de síntomas característicos (como dolor neuropático, córnea verticilada y angioqueratomas), una reducción en la actividad enzimática y niveles elevados del biomarcador Lyso-Gb315. En la actualidad, los cribados en grupos de alto riesgo, como pacientes en diálisis, con MCPH o con antecedentes de accidentes cerebrovasculares en jóvenes, están permitiendo identificar variantes genéticas de significado incierto. Estas variantes generan incertidumbre diagnóstica debido a la ausencia de síntomas típicos, lo que dificulta distinguir entre variantes benignas y aquellas asociadas a las formas de “inicio tardío”23. La medición de Lyso-Gb3 en plasma es una herramienta útil para confirmar el diagnóstico de la EF. En varones, los niveles elevados de este biomarcador están presentes tanto en el fenotipo “clásico” como en el fenotipo de “inicio tardío”, mientras que valores normales descartan la enfermedad. En mujeres con fenotipo “clásico”, el biomarcador Lyso-Gb3 también se encuentra elevado, aunque en menor medida que en los hombres. Sin embargo, la principal limitación de esta prueba es que algunas mujeres con fenotipo de “inicio tardío” pueden presentar niveles dentro del rango de la normalidad24,25. En situaciones específicas, como la presencia de una variante de significado incierto o cuando las técnicas de secuenciación disponibles no logren identificar la variante genética responsable de la deficiencia enzimática, una biopsia endomiocárdica o renal pueden ser clave para confirmar el diagnóstico. La detección de depósitos intralisosomales de sustrato en los tejidos analizados constituye una prueba útil para la enfermedad, aunque no es 100 % específica, ya que hay otras patologías o fármacos que pueden presentarlos15. El diagnóstico prenatal puede realizarse en mujeres mediante el análisis de vellosidades coriónicas, obtenidas a partir de la semana 11 de gestación, o mediante el cultivo de células del líquido amniótico, obtenido desde la semana 16 de embarazo. Todo estudio prenatal debe confirmarse después del parto en el recién nacido. Además, en familias con una variante del gen GLA conocida, pueden realizarse estudios genéticos preimplantacionales, los cuales están disponibles en centros de reproducción asistida.Tratamiento
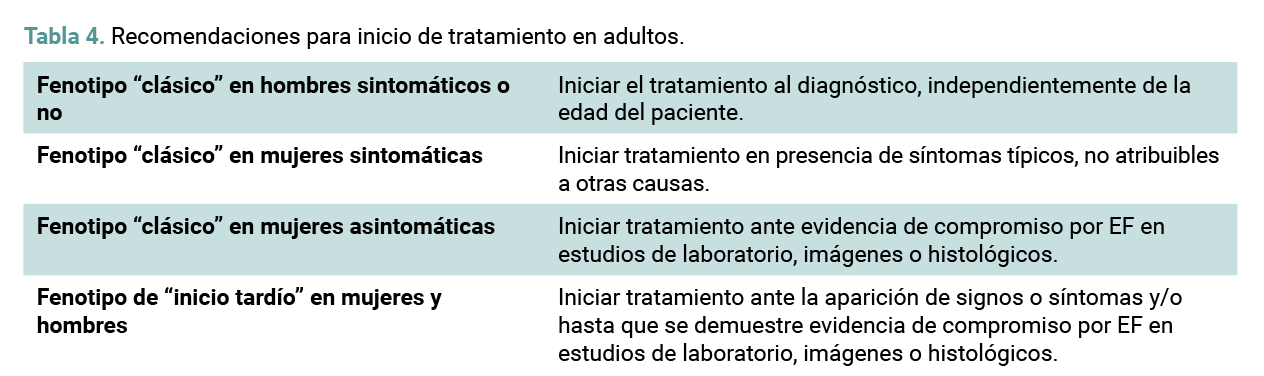
El abordaje terapéutico de la EF se clasifica en i) tratamiento específico, que incluye la terapia de reemplazo enzimático (TRE) y las chaperonas farmacológicas, y en ii) tratamiento sintomático de soporte. El objetivo del tratamiento específico es prevenir el desarrollo de daño orgánico irreversible y, cuando se administra en fases tempranas, puede revertir ciertos procesos fisiopatológicos que llevan a la muerte celular. El tratamiento debe ser supervisado por un equipo multidisciplinario de especialistas en la enfermedad, que incluya, entre otros, a pediatras (si se trata de niños), médicos clínicos, neurólogos, cardiólogos, nefrólogos, oftalmólogos, dermatólogos, otorrinolaringólogos y genetistas. Terapia de reemplazo enzimático En Argentina se encuentran disponibles dos formulaciones de TRE para la EF: agalsidasa alfa en dosis de 0,2 mg/kg cada 14 días, y agalsidasa beta en dosis de 1 mg/kg cada 14 días. Ambas terapias fueron aprobadas en 2001 por la Agencia Europea de Medicamentos (EMA); sólo agalsidasa beta fue aprobada por la FDA para su uso en los Estados Unidos. Ambas terapias recombinantes humanas son de administración endovenosa, y han demostrado seguridad y eficacia en diferentes estudios clínicos en pacientes con EF22. Los pacientes masculinos con EF “clásica” y ausencia de α-GalA endógena tienen riesgo de desarrollar anticuerpos antidroga neutralizantes, lo que puede reducir la eficacia de la TRE. Actualmente, no existe consenso sobre la utilidad de su dosaje ni sobre protocolos de inmunosupresión para estos pacientes26,27. Terapia con chaperonas Desde 2019, en nuestro país, disponemos de una chaperona farmacológica como terapia oral para la EF, denominada migalastat. Esta molécula es un iminoazúcar que estabiliza formas “amenables” o respondedoras de la enzima α-GalA, facilitando su llegada al lisosoma para ejercer su acción degradativa. Se administra en dosis de 123 mg por vía oral en días alternos a pacientes mayores de 12 años, con la recomendación de evitar la ingesta de alimentos al menos 2 horas antes y 2 horas después de la toma. Migalastat se excreta principalmente a nivel renal y no ha sido estudiado en pacientes con insuficiencia renal grave, por lo que no se recomienda su uso en aquellos con una tasa de filtrado glomerular estimada (TFGe) < 30 ml/min/1,73 m² o con insuficiencia renal crónica terminal (IRCT) que requieran terapia sustitutiva con hemodiálisis o diálisis peritoneal. La amenabilidad es determinada por un ensayo “in vitro” con células embrionarias renales humanas, validado por buenas prácticas de laboratorio, donde se consideran variantes respondedoras a aquellas que tienen un aumento relativo ≥ 1,2 veces y un aumento absoluto ≥ 3,0 % en la actividad de la enzima α-GalA28,29. La eficacia de la chaperona farmacológica migalastat fue evaluada en dos estudios pivotales multicéntricos de fase III, FACETS30 y ATTRACT31, así como en estudios posteriores de extensión abierta. Estos estudios demostraron una reducción del índice de masa ventricular izquierda (iMVI), además de la estabilización de la función renal y del biomarcador Lyso-Gb3, entre otros efectos. Migalastat es una alternativa válida para el tratamiento de la EF en pacientes “amenables”, mayores de 12 años y con una TFG > 30 ml/min/1,73 m². Dado que la amenabilidad se evalúa en estudios “in vitro” y no siempre corresponden necesariamente con la amenabilidad “in vivo”, se sugiere verificar la respuesta clínica del paciente mediante un seguimiento regular, que incluya estudios de rutina y pruebas bioquímicas, como la medición del biomarcador Lyso-Gb3. Criterios para inicio de tratamiento El inicio del tratamiento requiere, ante todo, la confirmación diagnóstica. En pacientes pediátricos, los criterios para iniciar el tratamiento deben basarse en una correcta distinción del fenotipo, ya que, hasta la fecha, no hay evidencia que respalde el tratamiento en niños con EF de “inicio tardío”. En 2016, las guías de manejo y tratamiento para pacientes pediátricos en EE. UU. recomendaron considerar el tratamiento en todos los pacientes con síntomas relacionados con la EF, independientemente de la edad o el sexo. En pacientes pediátricos varones asintomáticos, se sugiere iniciar la TRE alrededor de los 8-10 años en aquellos con formas “clásicas”32. Recientemente, una recomendación de consenso en Francia reforzó que la TRE debería considerarse para niños y niñas sintomáticos. Además, sugirió que los niños asintomáticos podrían beneficiarse de un inicio más temprano del tratamiento basado en los siguientes criterios: a) presencia de una variante patogénica “clásica”, b) antecedentes familiares de EF grave en varones, c) actividad indetectable de α-GalA y d) niveles plasmáticos de Lyso-Gb3 > 20 nmol/L33. Ver Tabla 3 (recomendaciones para el inicio de terapia en pacientes pediátricos).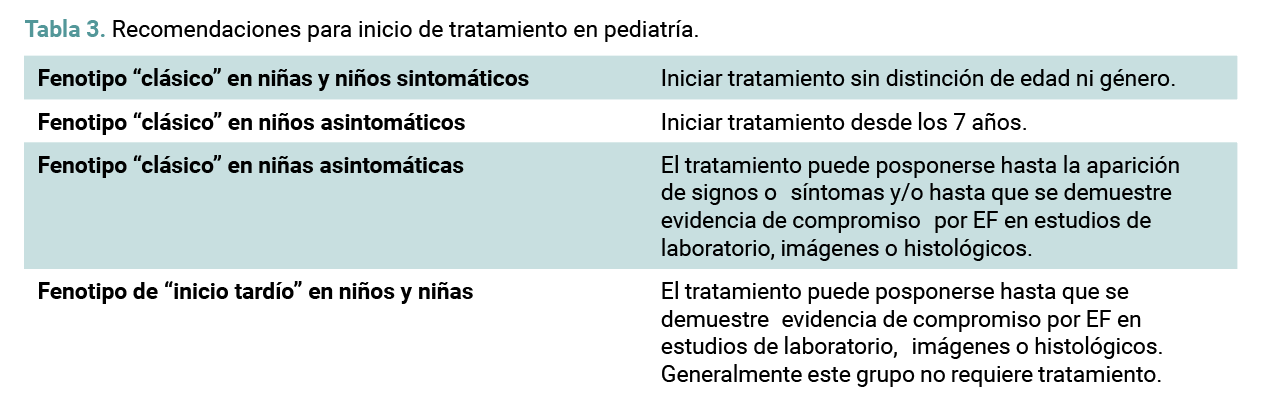 En adultos varones con un fenotipo “clásico” se debe considerar el inicio de tratamiento para cualquier edad de presentación. Las mujeres con EF “clásica” pueden clasificarse en dos grupos: sintomáticas y asintomáticas. Las pacientes sintomáticas deben iniciar el tratamiento en presencia de dolor neuropático, compromiso gastrointestinal, proteinuria/albuminuria, manifestaciones cardíacas, accidentes cerebrovasculares, etc. En mujeres asintomáticas, se debe considerar el tratamiento si hay evidencia de laboratorio, histológica o por imágenes de daño orgánico. Finalmente, para mujeres y hombres adultos con un fenotipo de “inicio tardío”, se debe considerar el tratamiento ante la aparición de signos o síntomas y/o hasta que se demuestre evidencia de laboratorio, histológica o por imágenes de compromiso orgánico2,34,35. En la Tabla 4 se observan las recomendaciones para el inicio de terapia en pacientes adultos.
 Criterios para suspender o no iniciar el tratamiento
Estos criterios deben aplicarse a pacientes, tanto masculinos como femeninos, con EF, sin distinción entre fenotipos34.
Criterios para suspender el tratamiento:
- No adherencia a más del 50% de las infusiones.
- Reacciones persistentes a la infusión que ponen en peligro la vida o son graves, y que no responden a la profilaxis, por ejemplo, anafilaxia.
- IRCT, sin opción de trasplante renal, en combinación con insuficiencia cardíaca avanzada (clase IV de la NYHA).
- Enfermedad terminal con una expectativa de vida de < 1 año.
- Deterioro cognitivo severo.
- Solicitud del paciente.
Criterios para no iniciar el tratamiento:
- Solicitud del paciente.
- Enfermedad cardíaca avanzada con fibrosis extensa, si la enfermedad cardíaca es la única indicación de tratamiento.
- IRCT, sin opción de trasplante renal, en combinación con insuficiencia cardíaca avanzada (clase IV de la NYHA).
- Enfermedad terminal con una expectativa de vida de < 1 año.
- Deterioro cognitivo severo.
Tratamiento de soporte coadyuvante
Además del tratamiento específico, se recomienda un tratamiento coadyuvante para mejorar la calidad de vida, optimizar la función y reducir las complicaciones de la EF. Lo ideal es que este enfoque implique una atención multidisciplinaria por parte de especialistas en las áreas pertinentes2. A continuación, se describen los tratamientos coadyuvantes por órgano o sistema implicado en la EF:
1. Renal:
- Manejo estándar de la ERC.
- Uso de IECAs o ARAs para reducir la albuminuria por debajo de 30 mg/g de creatinina si el nivel basal es de 30-300 mg/g, o por debajo de 300 mg/g si el nivel basal es mayor a 300 mg/g. El uso de inhibidores SGLT2 es una terapia hipotéticamente razonable; sin embargo, la escasa evidencia disponible es preliminar y controversial hasta la fecha.
- Manejo general de la ERC según guías con respecto a la indicación de estatinas y prevención/manejo de ERC con trastornos del metabolismo óseo-mineral.
- Evaluación de los niveles de vitamina D, y suplementar si hay deficiencia.
- Diálisis o trasplante renal en pacientes con IRCT (donante vivo debe estar libre de EF).
2. Cardíaco:
- Considerar IECAs o ARAs; los betabloqueantes deben usarse con precaución y la amiodarona debe evitarse en pacientes bajo terapia TRE.
- Si hay bradicardia sintomática/incompetencia cronotrópica o deterioro en la conducción auriculoventricular significativa, considerar marcapasos permanente.
- Si hay fibrilación auricular, se recomienda anticoagulación de por vida, con preferencia por el mantenimiento del ritmo sinusal.
- Si hay sospecha fuerte o evidencia de arritmias malignas, considerar un desfibrilador implantable.
3. Cerebrovascular:
- Profilaxis de ACV con agentes antiplaquetarios (aspirina o clopidogrel) como prevención secundaria; no hay datos disponibles sobre prevención primaria.
- Profilaxis de accidentes cerebrovasculares con anticoagulantes (warfarina o los nuevos anticoagulantes en ausencia de insuficiencia renal), según sea necesario, por ejemplo, en pacientes con fibrilación auricular.
4. Sistema nervioso periférico:
- Estrategia individualizada para el manejo del dolor neuropático.
- Los fármacos de primera línea incluyen anticonvulsivantes (ej., carbamazepina, gabapentina, pregabalina).
- Crisis de dolor: considerar agonistas opioides (con precaución para evitar agravar problemas gastrointestinales).
- Evitar factores desencadenantes del dolor con modificaciones en el estilo de vida (ej., evitar temperaturas extremas, mantener hidratación, uso de aire acondicionado, etc.).
5. Gastrointestinal:
- El enlentecimiento del vaciado gástrico y la dispepsia pueden manejarse con metoclopramida y bloqueadores H2; la dismotilidad y la diarrea pueden tratarse con cambios en la dieta (aumento de fibra, comidas más frecuentes y pequeñas) y farmacoterapia.
6. Respiratorio:
- Broncodilatadores para la obstrucción de la vía aérea.
7. Oftalmológico/auditivo/dermatológico:
- Uso de lentes polarizados para mejorar la visibilidad nocturna; lágrimas artificiales.
- Audífonos, implantes cocleares.
- El uso de luz pulsada intensa puede eliminar los angioqueratomas en casos aislados.
- Las medias de compresión pueden mejorar el linfedema.
Nuevas y futuras terapias para la EF
PRX-102 (pegunigalsidasa alfa) es una versión estabilizada de la enzima α-GalA recombinante, expresada en cultivo de células vegetales y químicamente modificada. Su administración es endovenosa, en dosis de 1 mg/kg cada 14 días. Se trata de un nuevo tratamiento enzimático PEGilado, de vida media prolongada, recientemente aprobado por la FDA y la EMA para el tratamiento de la EF, aunque aún no está disponible en Argentina36. Los inhibidores de la glucosilceramida sintetasa, como venglustat y lucerastat, bloquean la enzima que cataliza el primer paso de la biosíntesis de glicoesfingolípidos, reduciendo así la formación de metabolitos como el Gb3. Ambos fármacos, reductores de sustrato y de administración oral, se encuentran actualmente bajo distintos estudios de investigación, con algunos resultados alentadores37. La terapia génica utiliza la transferencia de genes a nivel celular en el paciente para tratar o curar este tipo de patologías. Hasta la fecha, hay varios estudios en distintas fases de investigación. Es importante destacar que, en los últimos años, algunos estudios se han discontinuado por diversas razones. Si bien la terapia génica es una alternativa terapéutica prometedora, aún queda camino por recorrer en la EF22,37. Al momento de la redacción de estas guías, un biosimilar de agalsidasa beta se encontraba en fases avanzadas de investigación clínica en nuestro país.
Monitoreo de la enfermedad
La nefropatía es una de las complicaciones mayores en la EF, y el médico especialista en nefrología cumple un rol central en el diagnóstico, seguimiento y tratamiento38,39. La presente sección está dedicada al seguimiento de la nefropatía por EF, con especial interés en biomarcadores de utilidad en la práctica clínica diaria. Esta guía representa una contribución de un comité de nefrólogos expertos; por lo tanto, el seguimiento del daño en órganos distintos al renal escapa a los propósitos del presente trabajo. El National Institutes of Health Biomarkers Definitions Working Group define un biomarcador como: “una característica, que se mide y evalúa objetivamente, como un indicador de procesos biológicos fisiológicos, procesos patológicos o respuesta a una intervención terapéutica”40. Los requisitos ideales de un biomarcador dependen del proceso y de sus características, que se intentan objetivar. En este caso, el proceso que se busca objetivar es la “nefropatía por EF”, y su característica principal es la “evolución”. La presentación clínica, la evolución, los aspectos fisiopatológicos y el tratamiento de la nefropatía por EF han sido abordados en otras secciones de la presente guía. En este apartado, nos referiremos a los biomarcadores para el seguimiento del daño renal en pacientes con EF. En el monitoreo del daño renal debido a la EF, los biomarcadores de utilidad en la práctica clínica han sido definidos y son ampliamente conocidos41,42.1- Albuminuria/proteinuria: La albuminuria/proteinuria es uno de los biomarcadores más utilizados clínicamente para el monitoreo de la nefropatía por EF. Es conocido que el daño renal se inicia previo a la aparición de albuminuria/proteinuria patológica42,43,19. Por lo tanto, no son biomarcadores sensibles para diagnosticar el daño renal temprano, ya que las biopsias de pacientes con EF normo-albuminúricos ya han mostrado lesiones histológicas avanzadas43. Sin embargo, la albuminuria/proteinuria es uno de los marcadores más importantes para monitorear la progresión de la nefropatía en pacientes tratados y no tratados, ya que los pacientes con excreción urinaria de proteínas más alta muestran una disminución mucho más pronunciada en la función renal con el tiempo de seguimiento44,45. Se ha reportado que la proteinuria estimula la inflamación intersticial y los mecanismos fibróticos. Además, promueve la transición epitelio-mesenquimal en células tubulares, lo que induce la detención del ciclo celular y promueve la liberación de citocinas fibrogénicas, entre otros efectos deletéreos46. Si bien los efectos deletéreos y el valor pronóstico de la proteinuria son ampliamente conocidos, no existen reportes a la fecha de una correlación lineal entre el grado de proteinuria y la pérdida de función renal en estudios longitudinales en pacientes con EF.
2- Tasa de filtración glomerular: La evaluación regular de la función renal en pacientes con EF incluye el uso de la tasa de filtración glomerular medida y estimada (TFGe). Schiffmann et al., analizaron retrospectivamente la disminución de la TFGe. La pendiente de la TFGe, con un valor inicial de más de 60 ml/min/1,73 m2, fue de -3,0 en hombres y de -0,9 ml/min/1,73 m2/año en mujeres. En cambio, cuando la TFGe inicial fue inferior a 60 ml/min/1,73 m2, la pendiente fue de -6,8 y -2,1 ml/min/1,73 m2/año en hombres y mujeres, respectivamente47. Encontraron en sus resultados una progresión significativamente más rápida en hombres. Por otro lado, reportaron que la progresión de la enfermedad renal se correlaciona directamente al grado de proteinuria47. Un análisis de datos del Fabry Registry, que incluyó 462 pacientes con EF no tratados (121 hombres y 341 mujeres), reportó que el 71% de los pacientes masculinos y el 39% de las femeninos tuvieron una pérdida más rápida de la función renal que la población adulta normal (pérdida de TFGe > −1 ml/min/1,73 m2/año)48.
Debido a la inexactitud de las estimaciones de la TFG basadas en la creatinina, se recomienda utilizar la TFG medida (p. ej., TFG medida con iohexol) al menos una vez al año2. Dado que estos métodos para medir la TFG son más complejos y tediosos, la TFGe se utiliza de manera más amplia. Las ecuaciones basadas en la creatinina sérica que se recomiendan actualmente en la práctica clínica son la Chronic Kidney Disease Epidemiology Collaboration (CKD-EPI) para adultos49 y la fórmula de Schwartz 2009 para niños50. Debido a lo antedicho, la TFGe es un biomarcador de relevancia central en el monitoreo de la nefropatía por EF, y el conocimiento previo de las pendientes esperadas de TFGe en cada paciente es de utilidad para la interpretación adecuada de los resultados durante el seguimiento. La importancia de la TFGe durante el monitoreo de la nefropatía por EF también tiene implicancias terapéuticas, ya que, desde el reporte de Pisani et al.51, se han planteado objetivos de logro y fracaso terapéutico, según la pendiente anual de la TFGe, de la siguiente manera:
- Hombres con caída de TFGe < 3 ml/min/1,73 m2 recibiendo tratamiento: objetivo terapéutico alcanzado.
- Hombres con caída de TFGe ≥ 3 ml/min/1,73 m2 recibiendo tratamiento: objetivo terapéutico no alcanzado, considerar cambio de terapia.
- Mujeres con caída de TFGe < 2,5 ml/min/1,73 m2 recibiendo tratamiento: objetivo terapéutico alcanzado.
- Mujeres con caída de TFGe ≥ 2,5 ml/min/1,73 m2 recibiendo tratamiento: objetivo terapéutico no alcanzado, considerar cambio de terapia.
Cabe destacar que algunos pacientes con EF desarrollan caída de la TFG antes del desarrollo de proteinuria52, aunque este hecho tendría impacto al momento del diagnóstico y no en el monitoreo de la nefropatía por EF.
3- Cistatina C: La cistatina C es un biomarcador más sensible que la creatinina sérica para detectar disfunción renal temprana y pequeñas disminuciones en la TFG en pacientes con EF de ambos géneros. Por lo tanto, hipotéticamente, podría ser valiosa como marcador pronóstico y para estimar la TFG y la eficacia terapéutica53. Probablemente, la razón principal por la que la cistatina C no se usa ampliamente es que es más costosa, requiere más tiempo de procesamiento analítico y está menos disponible que la creatinina en nuestro medio.
4- Microscopía urinaria: No existe evidencia suficiente para considerar este método como de utilidad en la práctica clínica para el monitoreo de la nefropatía por EF42.
5- Biopsia renal: Actualmente, se recomienda la biopsia renal con análisis por microscopía electrónica para todos los pacientes con enfermedad renal crónica y una variante del gen GLA de significado incierto, ya que es el único método de diagnóstico confiable para confirmar o excluir la nefropatía por EF54. Esto resalta la importancia de la biopsia renal (biomarcador histológico) al momento del diagnóstico de la EF. En el campo del monitoreo de la nefropatía por EF, la biopsia renal podría tener un papel cuando la proteinuria y la TFGe indican una evolución no esperada de la enfermedad.
Una conducta de monitoreo razonable podría ser la estratificación del riesgo con albuminuria y TFGe según recomendaciones KDIGO-CKD para la periodicidad de controles durante el seguimiento55. Por último, debe mencionarse que se han publicado estudios sobre otros biomarcadores de daño renal en la EF. Es el caso del Lyso-Gb3, la podocituria, los microARNs, la proteómica, la metabolómica y la transcriptómica, entre otros, pero no existe evidencia suficiente para incluir otros biomarcadores diferentes a la albuminuria/proteinuria y la TFGe como métodos válidos en el seguimiento de la nefropatía por EF42. En la Tabla 5 se describen las recomendaciones de evaluación y seguimiento para el monitoreo del compromiso renal en pacientes con EF.
Poblaciones especiales
Embarazo y lactancia Tanto agalsidasa alfa como beta pertenecen a la categoría B de riesgo para medicamentos de la FDA, indicando que las investigaciones reproductivas en modelos animales no han demostrado daños fetales, aunque faltan estudios controlados en gestantes humanas. Los reportes disponibles en publicaciones científicas sobre la administración de ambos fármacos no señalan consecuencias negativas o dañinas para el feto, sugiriendo la posibilidad de su administración durante la gestación20. El embarazo agrava la EF en mujeres sintomáticas y desencadena síntomas en un tercio de las previamente asintomáticas. Los reportes clínicos de doce pacientes embarazadas tratadas con TRE no revelaron efectos adversos para el desarrollo fetal ni complicaciones asociadas durante el período gestacional. Los niveles elevados de Lyso- Gb3 pueden implicar el depósito de sustrato en la placenta, dañando sus vasos y aumentando así el riesgo de preeclampsia56. Aún no se ha determinado si la agalsidasa pasa a la leche materna, razón por la cual todavía no existen indicaciones definitivas sobre la posibilidad de amamantar durante el tratamiento20. En cuanto a la terapia con chaperonas farmacológicas, no se cuenta con suficientes datos para evaluar el riesgo sobre defectos congénitos, aborto espontáneo o resultados adversos fetales o maternos, y al existir la posibilidad de paso a la leche materna se recomienda evitarlas en ambas situaciones57. Pacientes en diálisis o trasplantados renales Para los pacientes que requieren terapia de reemplazo renal con hemodiálisis, se aconseja administrar las infusiones de TRE durante las sesiones dialíticas (reduciendo tiempos y costos), ya que el tamaño molecular de la agalsidasa impide su eliminación por filtración20. Migalastat no está indicado en pacientes con una TFGe < 30 ml/min/1,73 m² o con IRCT que requieran terapia sustitutiva con hemodiálisis o diálisis peritoneal. Los pacientes trasplantados renales, si la TFGe es > 30 ml/min/1,73 m², pueden recibir tratamiento con chaperonas orales. Es importante destacar que la EF no recurre en el aloinjerto, aunque algunos receptores de trasplante pueden manifestar depósitos de Gb3 dentro de las células endoteliales vasculares sin comprometer su función28,29,57. Por otro lado, se sugiere que los pacientes trasplantados continúen con el tratamiento específico para la EF, debido a los compromisos orgánicos extrarrenales. Poblaciones de alto riesgo Las poblaciones de riesgo en las que se realizan cribados para la EF incluyen a los pacientes en diálisis o trasplantados, aquellos con MCPH y quienes han sufrido ACV en la juventud. A pesar de la baja prevalencia de la EF, el cribado en las poblaciones de alto riesgo sigue siendo un enfoque valioso y eficaz para identificar nuevos casos. Con base en nuestra experiencia en el cribado en diálisis, que incluye a pacientes en hemodiálisis y diálisis peritoneal, recomendamos realizar pruebas de DBS (gota de sangre seca en papel de filtro) en pacientes mayores de 30 años. Para los hombres, se recomienda el análisis de la actividad enzimática, mientras que, en el caso de las mujeres, se prefiere una estrategia bioquímica dual que mida α-GalA y Lyso-Gb3. Esta estrategia ha mejorado significativamente la precisión diagnóstica de la EF en mujeres en comparación con la prueba de actividad enzimática sola. Asimismo, sugerimos que los esfuerzos de cribado prioricen la detección de la afectación renal en etapas tempranas, en lugar de centrarse únicamente en pacientes sometidos a terapia de reemplazo renal o trasplante. Los nefrólogos deben considerar la EF como una posible causa de ERC, enfocándose en la detección temprana de la nefropatía, ya que el tratamiento es más eficaz en sus etapas iniciales.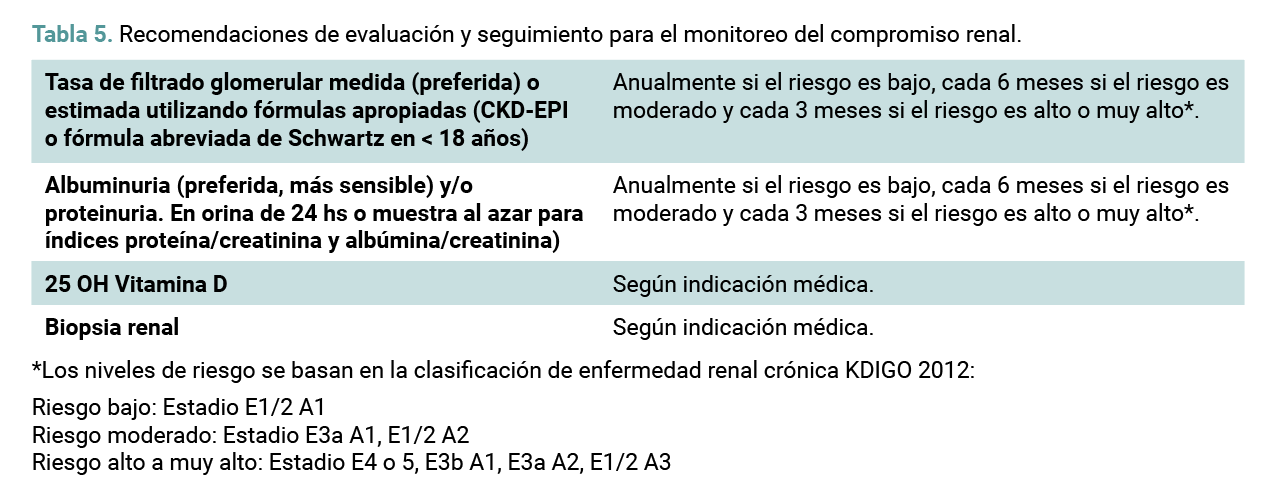
Manejo práctico de las infusiones
La premedicación para la TRE tiene como objetivo prevenir o minimizar las reacciones asociadas a la infusión y mejorar la tolerancia al tratamiento. Se sugiere administrar 30 a 60 minutos pre-infusión: - Paracetamol 1.000 mg vía oral. - Loratadina 10 mg vía oral u otro antihistamínico similar. Realizar control de signos vitales antes de iniciar la infusión, en forma horaria y luego de la misma (incluyendo presión arterial, frecuencia cardíaca, frecuencia respiratoria y temperatura corporal). Evaluar con el transcurso de las infusiones la posibilidad de reducir gradualmente la premedicación en pacientes con buena tolerancia. Manejo de reacciones de hipersensibilidad A. Reacciones leves: definidas como la presencia de sensación de calor, urticaria menor o localizada (< 5% de superficie corporal), hormigueos periféricos y prurito cutáneo. Conducta sugerida:1. Disminuir la velocidad de infusión al 50%.
2. Administrar difenhidramina 50 mg vía oral o intravenoso.
3. Si los síntomas desaparecen, retomar la velocidad de infusión previa en forma escalonada (en 15-30 minutos).
4. Si la severidad de los síntomas aumenta, se debe detener la infusión.
B. Reacciones moderadas: definidas como la presencia de disnea leve, urticaria generalizada, náuseas/vómitos, taquicardia, prurito generalizado, ansiedad, enrojecimiento y angioedema. Conducta sugerida:
1. Detener la infusión para evaluar la severidad del cuadro clínico o alternativamente disminuir la velocidad de infusión al 50%.
2. Difenhidramina 50 mg vía oral o intravenoso.
3. Si hay síntomas respiratorios, administrar beta 2 agonistas inhalados (salbutamol).
4. Si persisten los síntomas respiratorios, administrar adrenalina subcutánea 0,3-0,5 ml al 1:1.000 en extremidad superior (precaución en pacientes con cardiopatías).
5. Hidrocortisona 100 mg intravenoso.
6. Detener la infusión si los síntomas persisten o aumentan en severidad.
C. Reacciones severas: definidas como la presencia de disnea severa, obstrucción de vía aérea, arritmias cardíacas, hipotensión y colapso cardiovascular. Conducta sugerida:
1. Detener inmediatamente la infusión.
2. Administrar adrenalina subcutánea 0,3-0,5 ml al 1:1.000 en extremidad superior, se puede repetir la dosis inicial cada 15-20 minutos.
3. Difenhidramina 50 mg intravenoso.
4. Hidrocortisona 100 mg intravenoso.
5. Si hay síntomas respiratorios, administrar beta-2 agonistas inhalados (salbutamol).
6. Oxigenoterapia por máscara o bigotera.
7. Evaluar la administración de fluidos endovenosos.
8. En caso de parada cardio-respiratoria, iniciar maniobras de reanimación cardiopulmonar básicas y avanzadas.
Infusiones domiciliarias
Para ser elegible para ingresar a un programa de infusión domiciliaria, se sugiere que cada paciente
cumpla con los siguientes criterios:
- Al menos cuatro a seis infusiones iniciales de TRE en el ámbito hospitalario o en un centro de infusión (especialmente en varones con formas “clásicas”).
- Condiciones clínicas estables del paciente a infundir.
- Sin evidencia de reacciones adversas reportadas durante las últimas cuatro infusiones.
- Cada paciente debe firmar un consentimiento
informado antes de ingresar al programa de infusión domiciliaria.
Recomendaciones para infusiones domiciliarias en pacientes con EF:
- Asegurarse que el enfermero reciba la capacitación adecuada sobre cómo administrar la TRE, con indicaciones médicas claras y por escrito.
- Equipo y suministros: de preferencia utilizar bombas de infusión portátiles, y asegurar que el paciente tenga todos los suministros necesarios (agujas, catéteres, solución salina, etc.).
- Establecer un protocolo claro para manejar posibles reacciones adversas. Proporcionar un kit de emergencia con medicamentos como antihistamínicos, corticoides, adrenalina, etc.
- Enfatizar la importancia de mantener un ambiente limpio y acorde durante la infusión.
- Instruir sobre el correcto almacenamiento de la enzima (refrigeración).
Referencias
- Germain DP. Fabry disease. Orphanet J Rare Dis. 2010;5:30. Published 2010 Nov 22. doi:10.1186/1750-1172-5-30
- Ortiz A, Germain DP, Desnick RJ, et al. Fabry disease revisited: Management and treatment recommendations for adult patients. Mol Genet Metab. 2018;123(4):416-427. doi:10.1016/j.ymgme.2018.02.014
- Arends M, Wanner C, Hughes D, et al. Characterization of Classical and Nonclassical Fabry Disease: A Multicenter Study. J Am Soc Nephrol. 2017;28(5):1631-1641. doi:10.1681/ASN.2016090964
- Echevarria L, Benistan K, Toussaint A, et al. X-chromosome inactivation in female patients with Fabry disease. Clin Genet. 2016;89(1):44-54. doi:10.1111/cge.12613
- Perretta F, Antongiovanni N, Jaurretche S. Major Organic Involvement in Women with Fabry Disease in Argentina. ScientificWorldJournal. 2018;2018:6515613. Published 2018 May 21. doi:10.1155/2018/6515613
- Matern D, Gavrilov D, Oglesbee D, Raymond K, Rinaldo P, Tortorelli S. Newborn screening for lysosomal storage disorders. Semin Perinatol. 2015;39(3):206-216. doi:10.1053/j.semperi.2015.03.005
- Fernández P, Fernández S, Fernández T, et al. WCN24-917 High prevalence of Fabry disease in Catamarca, Argentina. One of the highest in the world. Kidney International Reports, Volume 9, Issue 4, S147 - S148. doi: 10.1016/j.ekir.2024.02.304
- Frabasil J, Durand C, Sokn S, et al. Prevalence of Fabry disease in male dialysis patients: Argentinean screening study. JIMD Rep. 2019;48(1):45-52. Published 2019 May 2. doi:10.1002/jmd2.12035
- Linares D, Luna B, Loayza E, Taboada G, Ramaswami U. Prevalence of Fabry disease in patients with chronic kidney disease: A systematic review and meta-analysis. Mol Genet Metab. 2023;140(4):107714. doi:10.1016/j.ymgme.2023.107714
- Anania M, Pieruzzi F, Giacalone I, et al. Identification of Four New Mutations in the GLA Gene Associated with Anderson-Fabry Disease. Int J Mol Sci. 2025;26(2):473. Published 2025 Jan 8. doi:10.3390/ijms26020473
- Simonetta I, Tuttolomondo A, Di Chiara T, et al. Genetics and Gene Therapy of Anderson-Fabry Disease. Curr Gene Ther. 2018;18(2):96-106. doi:10.2174/1566523218666180404161315
- Beirao I, Cabrita A, Torres M, Silva F, Aguiar P, Gomes AM. Será Doença de Fabry? Abordagem Diagnóstica e de Seguimento [Is it Fabry Disease? Diagnostic and Follow- Up Approach]. Acta Med Port. 2016;29(2):85-87. doi:10.20344/amp.6468
- Izhar R, Borriello M, La Russa A, et al. Fabry Disease in Women: Genetic Basis, Available Biomarkers, and Clinical Manifestations. Genes (Basel). 2023;15(1):37. Published 2023 Dec 26. doi:10.3390/genes15010037
- Germain DP, Moiseev S, Suárez-Obando F, et al. The benefits and challenges of family genetic testing in rare genetic diseases-lessons from Fabry disease. Mol Genet Genomic Med. 2021;9(5):e1666. doi:10.1002/mgg3.1666
- Smid BE, van der Tol L, Cecchi F, et al. Uncertain diagnosis of Fabry disease: consensus recommendation on diagnosis in adults with left ventricular hypertrophy and genetic variants of unknown significance. Int J Cardiol. 2014;177(2):400-408. doi:10.1016/j.ijcard.2014.09.001
- Monte Neto JTD, Kirsztajn GM. The role of podocyte injury in the pathogenesis of Fabry disease nephropathy. J Bras Nefrol. 2024;46(3):e20240035. doi:10.1590/2175-8239-JBN-2024-0035en
- Rozenfeld PA, de Los Angeles Bolla M, Quieto P, et al. Pathogenesis of Fabry nephropathy: The pathways leading to fibrosis. Mol Genet Metab. 2020;129(2):132-141. doi:10.1016/j.ymgme.2019.10.010
- Rozenfeld P, Feriozzi S, Braun F. The role of tubular cells in the pathogenesis of Fabry nephropathy. Front Cardiovasc Med. 2024;11:1386042. Published 2024 Apr 5. doi:10.3389/fcvm.2024.1386042
- Jaurretche S, Perez G, Isaac JI, et al. Fabry nephropathy. Urinary expression of podocyte proteins mRNA and microRNAs in non-albuminuric patients. Nefro Latinoam. 2024;21:60-66. Doi: 10.24875/NEFRO.24000008
- Politei J, Aiziczon D, Aguilar M, et al. Recomendaciones para el diagnóstico, tratamiento y seguimiento de la enfermedad de Fabry en Argentina. Revista Nefrología Argentina. Año 2018. Edición Junio. Vol. 16. Nro. 2
- Esposito P, Caputo C, Repetto M, et al. Diagnosing Fabry nephropathy: the challenge of multiple kidney disease. BMC Nephrol. 2023;24(1):344. Published 2023 Nov 21. doi:10.1186/s12882-023-03388-8
- Mehta A, Hughes DA. Fabry Disease. In: Adam MP, Feldman J, Mirzaa GM, Pagon RA, Wallace SE, Amemiya A, eds. GeneReviews®. Seattle (WA): University of Washington, Seattle; August 5, 2002 [Updated 2024 Apr 11]
- Doheny D, Srinivasan R, Pagant S, Chen B, Yasuda M, Desnick RJ. Fabry Disease: prevalence of affected males and heterozygotes with pathogenic GLA mutations identified by screening renal, cardiac and stroke clinics, 1995-2017. J Med Genet. 2018;55(4):261-268. doi:10.1136/jmedgenet-2017-105080
- Sakuraba H, Togawa T, Tsukimura T, Kato H. Plasma lyso-Gb3: a biomarker for monitoring fabry patients during enzyme replacement therapy. Clin Exp Nephrol. 2018;22(4):843-849. doi:10.1007/s10157-017-1525-3
- Smid BE, van der Tol L, Biegstraaten M, Linthorst GE, Hollak CE, Poorthuis BJ. Plasma globotriaosylsphingosine in relation to phenotypes of Fabry disease. J Med Genet. 2015;52(4):262-268. doi:10.1136/jmedgenet-2014-102872
- Linthorst GE, Hollak CE, Donker-Koopman WE, Strijland A, Aerts JM. Enzyme therapy for Fabry disease: neutralizing antibodies toward agalsidase alpha and beta. Kidney Int. 2004;66(4):1589-1595. doi:10.1111/j.1523-1755.2004.00924.x
- Lenders M, Neußer LP, Rudnicki M, et al. Dose-Dependent Effect of Enzyme Replacement Therapy on Neutralizing Antidrug Antibody Titers and Clinical Outcome in Patients with Fabry Disease. J Am Soc Nephrol. 2018;29(12): 2879-2889. doi:10.1681/ASN.2018070740
- Perretta F. Migalastat: A un año como opción terapéutica oral para la enfermedad de Fabry en Argentina. Rev Nefrol Argent. 2021;19(1).
- Perretta F, Jaurretche S. Fabry Disease: Switch from Enzyme Replacement Therapy to Oral Chaperone Migalastat: What Do We Know Today?. Healthcare (Basel). 2023;11(4):449. Published 2023 Feb 4. doi:10.3390/healthcare11040449
- Germain DP, Hughes DA, Nicholls K, et al. Treatment of Fabry’s Disease with the Pharmacologic Chaperone Migalastat. N Engl J Med. 2016;375(6):545-555. doi:10.1056/NEJMoa1510198
- Hughes DA, Nicholls K, Shankar SP, et al. Oral pharmacological chaperone migalastat compared with enzyme replacement therapy in Fabry disease: 18-month results from the randomised phase III ATTRACT study [published correction appears in J Med Genet. 2018 Jun;55(6):422-429. doi: 10.1136/jmedgenet-2016-104178corr1.]. J Med Genet. 2017;54(4):288-296. doi:10.1136/jmedgenet-2016-104178
- Hopkin RJ, Jefferies JL, Laney DA, et al. The management and treatment of children with Fabry disease: A United States-based perspective. Mol Genet Metab. 2016;117(2):104-113. doi:10.1016/j.ymgme.2015.10.007
- Germain DP, Fouilhoux A, Decramer S, et al. Consensus recommendations for diagnosis, management and treatment of Fabry disease in paediatric patients. Clin Genet. 2019;96(2):107-117. doi:10.1111/cge.13546
- Biegstraaten M, Arngrímsson R, Barbey F, et al. Recommendations for initiation and cessation of enzyme replacement therapy in patients with Fabry disease: the European Fabry Working Group consensus document. Orphanet J Rare Dis. 2015;10:36. Published 2015 Mar 27. doi:10.1186/s13023-015-0253-6
- Germain DP, Altarescu G, Barriales-Villa R, et al. An expert consensus on practical clinical recommendations and guidance for patients with classic Fabry disease. Mol Genet Metab. 2022;137(1-2):49-61. doi:10.1016/j.ymgme.2022.07.010
- Germain DP, Linhart A. Pegunigalsidase alfa: a novel, pegylated recombinant alpha- galactosidase enzyme for the treatment of Fabry disease. Front Genet. 2024;15:1395287. Published 2024 Apr 12. doi:10.3389/fgene.2024.1395287
- Lerario S, Monti L, Ambrosetti I, et al. Fabry disease: a rare disorder calling for personalized medicine. Int Urol Nephrol. 2024;56(10):3161-3172. doi:10.1007/s11255- 024-04042-4
- Jaurretche S, Antogiovanni N, Perretta F. Prevalence of chronic kidney disease in fabry disease patients: Multicenter cross sectional study in Argentina. Mol Genet Metab Rep. 2017;12:41-43. Published 2017 May 23. doi:10.1016/j.ymgmr.2017.05.007
- Jaurretche S, Antongiovanni N, Perretta F. Fabry nephropathy. Role of nephrologist and clinical variables associated with the diagnosis. Nefropatía por enfermedad de Fabry. Rol del nefrólogo y variables clínicas asociadas al diagnóstico. Nefrologia (Engl Ed). 2019;39(3):294-300. doi:10.1016/j.nefro.2018.10.017
- Biomarkers Definitions Working Group. Biomarkers and surrogate endpoints: preferred definitions and conceptual framework. Clin Pharmacol Ther. 2001;69(3):89-95. doi:10.1067/mcp.2001.113989
- Schiffmann R, Waldek S, Benigni A, Auray-Blais C. Biomarkers of Fabry disease nephropathy. Clin J Am Soc Nephrol. 2010;5(2):360-364. doi:10.2215/CJN.06090809
- Levstek T, Vujkovac B, Trebusak Podkrajsek K. Biomarkers of Fabry Nephropathy: Review and Future Perspective. Genes (Basel). 2020;11(9):1091. Published 2020 Sep 18. doi:10.3390/genes11091091
- Tøndel C, Bostad L, Hirth A, Svarstad E. Renal biopsy findings in children and adolescents with Fabry disease and minimal albuminuria [published correction appears in Am J Kidney Dis. 2009 Mar;53(3):567]. Am J Kidney Dis. 2008;51(5):767-776. doi:10.1053/j.ajkd.2007.12.032
- Ortiz A, Oliveira JP, Waldek S, et al. Nephropathy in males and females with Fabry disease: cross-sectional description of patients before treatment with enzyme replacement therapy. Nephrol Dial Transplant. 2008;23(5):1600-1607. doi:10.1093/ndt/gfm848
- Ortiz A, Oliveira JP, Wanner C, Brenner BM, Waldek S, Warnock DG. Recommendations and guidelines for the diagnosis and treatment of Fabry nephropathy in adults. Nat Clin Pract Nephrol. 2008;4(6):327-336. doi:10.1038/ncpneph0806
- Zhou D, Liu Y. Renal fibrosis in 2015: Understanding the mechanisms of kidney fibrosis. Nat Rev Nephrol. 2016;12(2):68-70. doi:10.1038/nrneph.2015.215
- Schiffmann R, Warnock DG, Banikazemi M, et al. Fabry disease: progression of nephropathy, and prevalence of cardiac and cerebrovascular events before enzyme replacement therapy. Nephrol Dial Transplant. 2009;24(7):2102-2111. doi:10.1093/ndt/gfp031
- Wanner C, Oliveira JP, Ortiz A, et al. Prognostic indicators of renal disease progression in adults with Fabry disease: natural history data from the Fabry Registry. Clin J Am Soc Nephrol. 2010;5(12):2220-2228. doi:10.2215/CJN.04340510
- Levey AS, Stevens LA, Schmid CH, et al. A new equation to estimate glomerular filtration rate [published correction appears in Ann Intern Med. 2011 Sep 20;155(6):408]. Ann Intern Med. 2009;150(9):604-612. doi:10.7326/0003-4819-150-9-200905050-00006
- Schwartz GJ, Muñoz A, Schneider MF, et al. New equations to estimate GFR in children with CKD. J Am Soc Nephrol. 2009;20(3):629-637. doi:10.1681/ASN.2008030287
- Pisani A, Pieruzzi F, Cirami CL, Riccio E, Mignani R. Interpretation of GFR slope in untreated and treated adult Fabry patients. Nephrol Dial Transplant. 2023;39(1):18-25. doi:10.1093/ndt/gfad164
- Wilcox WR, Oliveira JP, Hopkin RJ, et al. Females with Fabry disease frequently have major organ involvement: lessons from the Fabry Registry. Mol Genet Metab. 2008;93(2):112-128. doi:10.1016/j.ymgme.2007.09.013
- Torralba-Cabeza MÁ, Olivera S, Hughes DA, Pastores GM, Mateo RN, Pérez-Calvo JI. Cystatin C and NT-proBNP as prognostic biomarkers in Fabry disease. Mol Genet Metab. 2011;104(3):301-307. doi:10.1016/j.ymgme.2011.06.021
- van der Tol L, Svarstad E, Ortiz A, et al. Chronic kidney disease and an uncertain diagnosis of Fabry disease: approach to a correct diagnosis. Mol Genet Metab. 2015;114(2):242-247. doi:10.1016/j.ymgme.2014.08.007
- KDIGO, 2012 clinical practice guideline for the evaluation and management of chronic kidney disease, Kidney Int. Suppl. 3 (2013) 1–150.F.
- F. Blasco, A.E. Guillamón, S. Muñoz. Enfermedad de Fabry y embarazo. Situación actual y revisión de la evidencia. Clínica e Investigación en Ginecología y Obstetricia. Volume 48, Issue 3, July-September 2021. doi:10.1016/j.gine.2020.09.009
- Galafold (migalastat). European Public Assessment Report (EPAR). Available from: https://www.ema.europa.eu/en/medicines/human/EPAR/galafold
Explorar
Artículos
Volúmenes
Sobre la revista
Más leídos
Consenso argentino de síndrome urémico hemolítico atípico. Sociedad Argentina de Nefrología, 2025
Nefrología Argentina
Concentración urinaria y mecanismo multiplicador de contracorriente renal: revisión para estudiantes de fisiología en pre-grado de la carrera de medicina
Nefrología Argentina
Recomendaciones para el diagnóstico, tratamiento y seguimiento de la enfermedad de Fabry en Argentina 2025
Nefrología Argentina
Comparación de diferentes estrategias para controlar el dolor intradiálisis: un ensayo clínico aleatorio
Nefrología Argentina
Cribado y algoritmo diagnóstico de nefropatías metabólicas hereditarias en recién nacidos
Nefrología Argentina