Consenso
Vol. 23 Núm. 1 (2025)
76 min
Consenso argentino de síndrome urémico hemolítico atípico. Sociedad Argentina de Nefrología, 2025
Argentine Consensus on Atypical Hemolytic Uremic Syndrome. Argentine Society of Nephrology, 2025
Adragna, Marta1; Acosta, Fabio2; Chiurchiu, Carlos3; Coccia, Paula4; Fortunato, Rita Marcela5; Lococo, Bruno6; Raffaele, Pablo5; Re, Luis7; Sánchez Lucero, Analia8; Trimarchi, Hernán9; Wojtowicz Daniela10
1Servicio de Nefrología, Hospital de Pediatría Dr. Juan P. Garrahan
2Servicio de Nefrología, Hospital Centenario, Rosario
3Servicio de Nefrología, Hospital Privado de Córdoba
4Servicio de Nefrología, Hospital Italiano de Buenos Aires, Trasplante Pediátrico
5Servicio de Nefrología, Hospital Universitario Fundación Favaloro
6Servicio de Nefrología, Hospital Fernández
7Servicio de Nefrología, Instituto de Trasplante y Alta Complejidad
8Academia Nacional de Medicina
9Servicio de Nefrología, Hospital Británico de Buenos Aires
10Servicio de Nefrología, Hospital General de Agudos Dr. Juan A. Fernández
Recepción:
04/07/2025
Aceptación:
04/07/2025
Publicación:
03/07/2025
Métricas
2243
Visualizaciones
541
Descargas
Compartir
Compartir
Abreviaturas
ADAMTS13: desintegrina A y metaloproteinasa con trombospondina tipo 1, motivo, miembro 13 AHM: anemia hemolítica microangiopática CFHR: proteína relacionada con el factor H CID: coagulación intravascular diseminada DAG: diacilglicerol DGKE: diacilglicerol quinasa-épsilon ERC: enfermedad renal crónica EIA: inmunoensayo enzimático HELLP: hemólisis, elevación de enzimas hepáticas, trombocitopenia HTA: hipertensión arterial ICN: inhibidores de la calcineurina IPD: enfermedad neumocócica invasiva MAT: microangiopatías trombóticas PCR: reacción en cadena de la polimerasa PTT: púrpura trombocitopénica trombótica SNC: sistema nervioso central SUHa: síndrome urémico hemolítico atípico STEC: Escherichia coli productora de toxina Shiga STX: toxina Shiga SUH: síndrome urémico hemolítico TAFI: inhibidor de la fibrinólisis activable por la trombina TCH: trasplante de células hematopoyéticas TM: Thomsen Friedenreich UCI: Unidad de Cuidados Intensivos USRDS: United States Renal Data System VEGF: factor de crecimiento del endotelio vascularIntroducción
En los últimos años, hemos asistido a importantes cambios en el diagnóstico y tratamiento de diversas enfermedades con base genética reconocida. Un caso paradigmático de ello ha sido el síndrome urémico hemolítico atípico (SUHa), donde la relación entre su origen (una desregulación de la vía alterna del sistema de complemento), y el desarrollo de manifestaciones clínicas propias de las enfermedades conocidas como síndromes de microangiopatías trombóticas (MAT), ha producido un creciente interés que se manifiesta en múltiples publicaciones y controversias en relación con su manejo. Los progresos efectuados en la fisiopatología del SUHa en este nuevo siglo y el advenimiento de nuevas terapéuticas han generado que diversos grupos de expertos revisen periódicamente las indicaciones respecto de su diagnóstico y tratamiento de acuerdo a las características y posibilidades en las regiones en donde esas recomendaciones se realizan1-4. Este Consenso sobre SUHa en Argentina representa el primer intento de un grupo de expertos nacionales, convocados por la Sociedad Argentina de Nefrología, en relacionar los conocimientos surgidos en torno a esta entidad, con las necesidades y características del sistema de salud responsable de su manejo en nuestro país. El objetivo es la realización de un documento que reúna las evidencias actuales en lo que respecta al diagnóstico y manejo de los pacientes con SUHa relacionadas con las características sanitarias y sociales de nuestro país. Los progresos efectuados en la fisiopatología de la enfermedad, la necesidad de descartar otras causas posibles de MAT por constituir el SUHa un diagnóstico de exclusión, y los nuevos tratamientos instrumentados han modificado el terreno en el que nos desempeñamos cuando asistimos a pacientes que exhiben manifestaciones clínicas propias de enfermedades reconocidas como síndromes de MAT. Tanto en las determinaciones bioquímicas necesarias como en los algoritmos utilizados para efectuar el diagnóstico, encontramos algunas diferencias con propuestas surgidas en otras regiones, que creemos necesario aclarar. La elevada prevalencia en nuestro país del síndrome urémico hemolítico asociado a Escherichia coli productora de la toxina tipo Shiga (STEC-SUH) en la edad pediátrica, la ausencia de posibilidades de estudiar en forma adecuada a la mayoría de nuestros pacientes con disfunciones del sistema de complemento, la escasez de centros de estudios que determinen las anomalías genéticas propias de la entidad y la responsable administración de los recursos disponibles en función de su tratamiento, generan un espacio de discusión propicio para intentar dilucidar cuáles representan las mejores opciones en el adecuado manejo de los pacientes en los que sospechamos el diagnóstico de SUHa.Definición y clasificación1–11
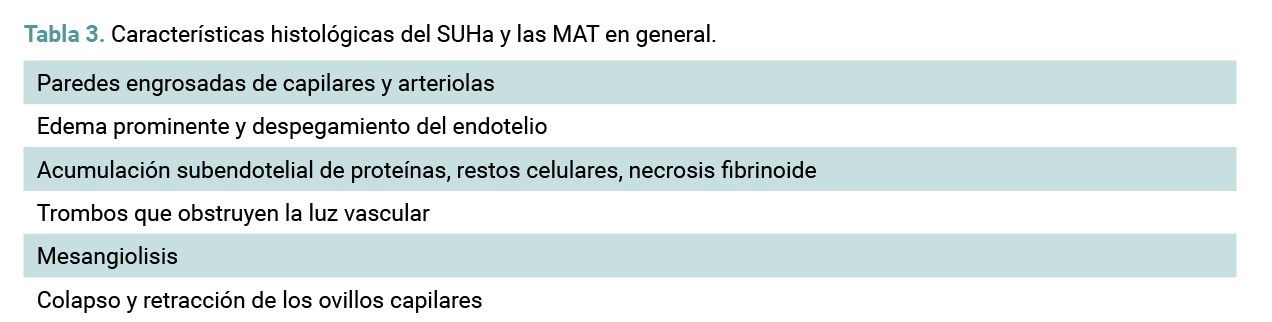
El SUHa es un término que abarca un grupo heterogéneo de condiciones o situaciones clínicas que se presentan como MAT, algunas de las cuales están mediadas por desregulaciones de la vía alterna del complemento, originadas en mutaciones de los componentes de esta vía (MAT de causa genética) o por anticuerpos contra el factor H (MAT de causa adquirida). Otras causas de SUHa no relacionadas con esta vía innata del sistema inmune incluye casos aún menos frecuentes, como mutaciones en el diacilglicerol quinasa-épsilon (DGKE) o MMACHC (gen asociado al metabolismo de cobalamina C), y que no responden al tratamiento con bloqueantes del C5. Los síndromes de MAT son un grupo de entidades caracterizadas clínicamente por anemia hemolítica microangiopática (AHM), trombocitopenia y daño de órgano blanco resultante del trastorno de perfusión por oclusión de la microvasculatura a nivel sistémico generado por estas enfermedades. Puntualmente, el término MAT define una lesión histológica de arteriolas de pequeño calibre, metaarteriolas y capilares con presencia de trombos ocluyendo las luces vasculares, con hipoxia distal en el parénquima del lecho vascular comprometido, siendo la principalmente afectada la célula endotelial. Dependiendo de la causa, los trombos pueden ser sistémicos o localizados en un órgano en particular. El riñón resulta el órgano más frecuentemente afectado, lo que justificó inicialmente el uso de términos como “síndrome urémico hemolítico” para denominar alguno de los síndromes de MAT más frecuentes. La presentación clínica es variable, de acuerdo a la causa subyacente, pero la tríada clásica de trombocitopenia, AHM y daño de órgano blanco son los elementos más comúnmente presentes en toda MAT. El SUH antiguamente denominado típico, originado por la acción de cepas de Escherichia coli productoras de toxina Shiga (STEC), representó por medio siglo una de las causas más frecuentes de insuficiencia renal aguda en niños de nuestro país, representando un capítulo trascendente de la nefropediatría argentina. Si bien en la actualidad el SUH tiende a la recuperación en la mayoría de los casos, diversos autores describieron que un 10% de los pacientes experimenta manifestaciones similares no precedidas por el cuadro de diarrea característico, con peor pronóstico y mortalidad más elevada. En estos cuadros, denominados “síndrome urémico hemolítico atípico”, se reconoció un origen diferente, determinado genéticamente. Se concibe en la actualidad al SUHa como un tipo de MAT primaria, definida por la presencia de trombocitopenia, AHM e insuficiencia renal (aunque puede dañar otros órganos), a su vez clasificada en de origen genético o adquirido. No solo se caracteriza por su elevada mortalidad, sino que es una causa glomerular de enfermedad renal crónica e incluso de enfermedad renal crónica terminal, con tiempos variables de evolución a la misma, incluso a pesar de un tratamiento adecuado. Ciertos defectos genéticos en los factores relacionados con el complemento o autoanticuerpos adquiridos contra factores reguladores del complemento han sido hallados en al menos un 50 a 60% de los pacientes con SUHa. En estos casos, el defecto regulador suele permanecer latente hasta que un factor actúa como desencadenante, determinando el inicio de la amplificación de la cascada de la vía alterna del complemento. Los desencadenantes más comunes son las infecciones (respiratorias y del tracto gastrointestinal), el embarazo y ciertos fármacos. Cabe destacar a su vez que la penetrancia en SUHa es de 50%, lo cual explica la ausencia de eslabones familiares continuos manifestándose con la enfermedad. En este sentido, la diferenciación entre SUHa y formas secundarias de MAT puede ser difícil de establecer en muchos casos, dado que un mismo factor puede actuar como desencadenante de SUHa o como causante de MAT secundaria. Además, un estudio genético sin hallazgo de mutaciones no descarta el diagnóstico de SUHa, y, si bien en bajo porcentaje, también han sido descritos defectos genéticos en componentes de la cascada del complemento en casos de MAT secundarias, ya sean infecciosas o no infecciosas.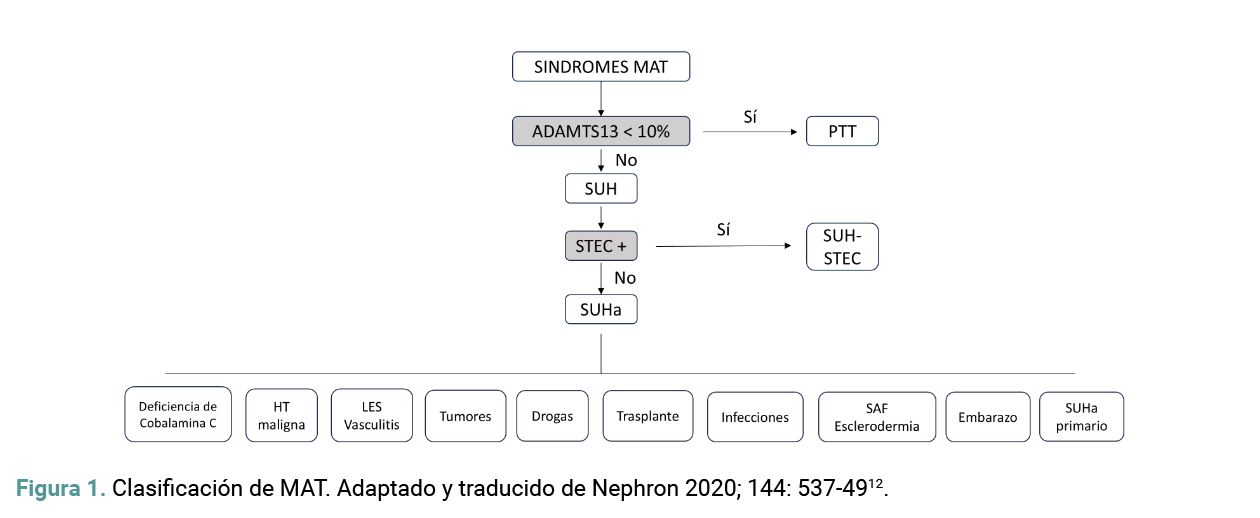
Epidemiología
El SUHa es considerado una enfermedad poco frecuente (EPOF). Las EPOF, huérfanas o raras, son aquellas que afectan a un número reducido de personas en una población determinada (baja prevalencia). Según la Organización Mundial de la Salud (OMS), existen más de 6.000 condiciones clínicas de baja prevalencia, las cuales, a su vez, pueden variar según el país y/o región. En Argentina, según lo establece la Ley 26.689 (artículo 2º), se consideran EPOF a aquellas cuya prevalencia poblacional es igual o inferior a una en dos mil. El 80% de estas enfermedades posee un origen genético identificado, con participación de uno o varios genes. En relación con todo lo expuesto y a la dificultad para definir al SUHa de acuerdo a criterios estrictos, su epidemiología no es completamente conocida y podría variar de acuerdo con la región geográfica considerada5. El diagnóstico de SUHa en adultos es más frecuentemente en el sexo femenino, mientras que en la edad pediátrica suele ser similar entre ambos sexos6. Esta diferencia en género se puede deber a que la frecuencia de patologías autoinmunes y del embarazo, que pueden amplificar la activación de la vía alterna del complemento en sujetos con mutaciones subyacentes, es más frecuente o exclusiva de la población femenina. En el único estudio que informó, la prevalencia de SUHa en todas las edades resultó de 4,9 por millón de habitantes7. La incidencia anual varió de 0,23 a 1,9 por millón de habitantes, de acuerdo con los estudios considerados8,9,11,13. En niños existe poca información sobre su prevalencia. En EE. UU. se calculó basándose en restar los casos de SUH diarrea negativa a los casos totales. Esto mostró que eran el 10% de todos los casos de SUH y, por lo tanto, la prevalencia fue de esa manera calculada en 2 sobre un millón de niños13. En nuestro país este porcentaje se modifica, ya que la incidencia de STEC-SUH es la mayor del mundo: de 300 a 350 casos anuales. De este modo, el porcentaje de casos atípicos sería aproximadamente del 0,65% si se toma en consideración los producidos en el año 2023, que son los últimos reportados hasta la actualidad14. Respecto a la edad, los registros muestran que un 70% de los niños afectados tienen su primer episodio de SUHa antes de los 2 años de vida, y 25% antes de los 6 meses, por lo que su aparición en esta franja etaria hace sospechar este diagnóstico, además de la baja incidencia de STEC-SUH en menores de un año (un 4%, aproximadamente). El SUHa es una enfermedad con alta morbimortalidad. En niños, la mortalidad es del 5% a 10%. Un tercio de los sobrevivientes evolucionará al fallo renal definitivo después del primer episodio, y el 44% y 48% lo harán a los 3 y 5 años respectivamente si no se instaura el tratamiento específico. Cabe mencionar que el pronóstico del STEC-SUH, caracterizado por el pródromo diarreico y que presentarse en un solo episodio, es absolutamente diferente. La mortalidad es del 3,6% en nuestro medio y la posibilidad de fallo renal definitivo inicial es inferior al 5%.Fisiopatología
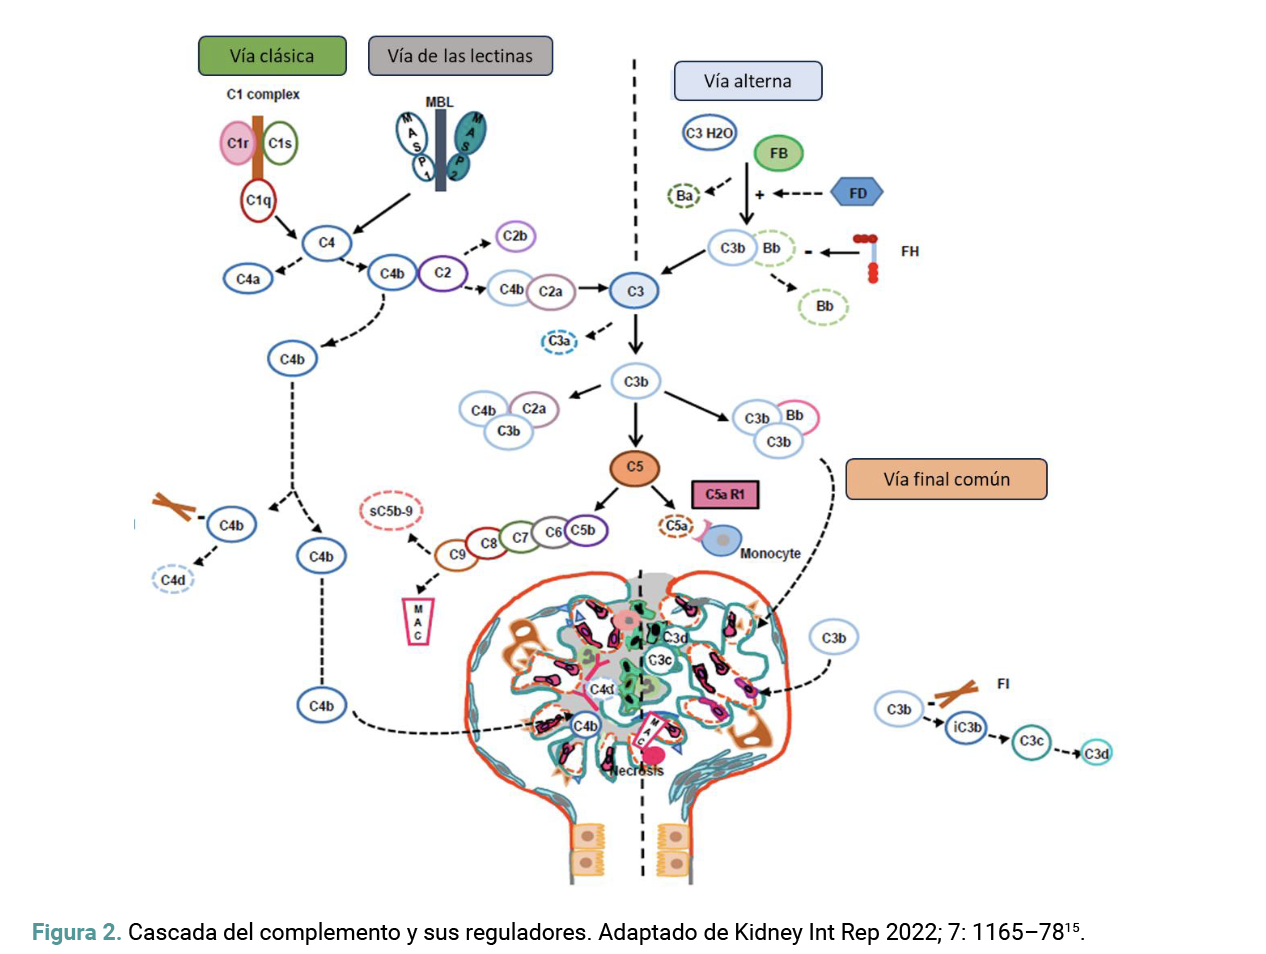
Vía alterna del complemento La vía alterna del complemento actúa por un mecanismo diferenciado de autorregulación que comprende: • Activación◦ El componente C3 experimenta hidrólisis espontánea; la fracción C3b se deposita en la superficie de las células vecinas del propio individuo y sobre las bacterias.
◦ En la superficie bacteriana, la fracción C3b se une al factor B, que es clivado por el factor D para conformar el complejo C3bBb, con función de convertasa de C3; la unión con la properdina le confiere estabilidad.
◦ Este complejo enzimático luego cliva más cantidad de C3 hasta llegar, en definitiva, a la escisión del factor C5 en C5a y C5b; este último formará parte del complejo de ataque de membrana (C5b-9).
• Desactivación
◦ Mientras que la activación es mediada por la convertasa C3bBb, la desactivación es efectuada por factores reguladores que se encuentran en la circulación (fase soluble) o bien unidos a la superficie celular (fase sólida).
La presencia de mutaciones en estos componentes puede inducir la activación constante de la vía alterna mediante:
• Incremento de la función del componente C3 o del factor B.
• Reducción de la desactivación por mutaciones de los factores reguladores, como el factor H, el factor I, la proteína cofactor de membrana o las proteínas relacionadas con el factor H.
• Anticuerpos contra los factores reguladores, como los anticuerpos anti-factor H, de naturaleza adquirida. Se ha descrito una asociación entre las variantes genéticas de las proteínas relacionadas con el factor H (CFHR1, CFHR3, CFHR4, que normalmente compiten con el mismo para su regulación sobre la C3 convertasa) y el desarrollo de estos autoanticuerpos. La función del factor H es la de facilitar la disociación del C3bBb.
Patogenia de la MAT en el SUHa
Fisiología normal
El factor H del complemento se une a la superficie de las células endoteliales y a la fracción C3b junto a la proteína cofactor de membrana, proceso mediado por el factor I. Esta acción previene e impide su interacción con el factor B. Asimismo, el factor H disocia a la convertasa C3bBb, mientras que el factor I promueve la proteólisis de C3b en fragmentos inactivos, reduciendo la activación de la vía.
Por otra parte, la trombomodulina facilita la inactivación del C3b mediada por el factor I y promueve la activación del inhibidor de la fibrinólisis activable por la trombina (TAFI) para degradar las fracciones C3a y C5a.
Fisiopatología del SUHa
En los pacientes con mutaciones en los genes reguladores del complemento o con anticuerpos contra dichos factores, el C3b no se degrada eficientemente, y la convertasa C3bBb se encuentra aumentada en su concentración y actividad. De esta manera, no se inactivan el C5a y el C3a por una disminución en la formación de TAFI.
En consecuencia, el componente C5b inicia el ensamblaje de los complejos de ataque de membrana, llevando tanto a la lesión endotelial como a la activación y la expresión de moléculas de adhesión. Estas últimas, junto al C3a y al C5a, reclutan y activan leucocitos polimorfonucleares. El despegamiento subsecuente del endotelio resulta en un estado protrombótico. Las plaquetas agregadas liberan micropartículas que facilitan el trabajo de las enzimas procoagulantes.
Se describe un proceso similar en presencia de las mutaciones de ganancia de función del factor B, en cuyo caso se forma una “superconvertasa” resistente a la disociación por acción del factor H. De igual modo, las mutaciones en el factor C3b impiden que este componente pueda unirse al factor H y a la MCP, por lo cual resulta resistente a la degradación por el factor I.
Presentación clínica y diagnóstico
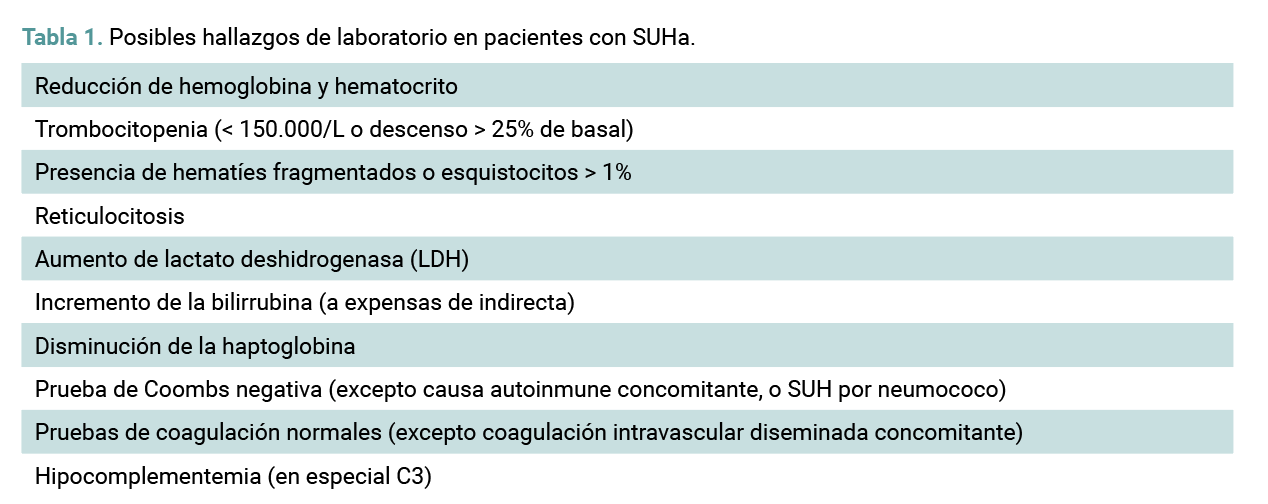
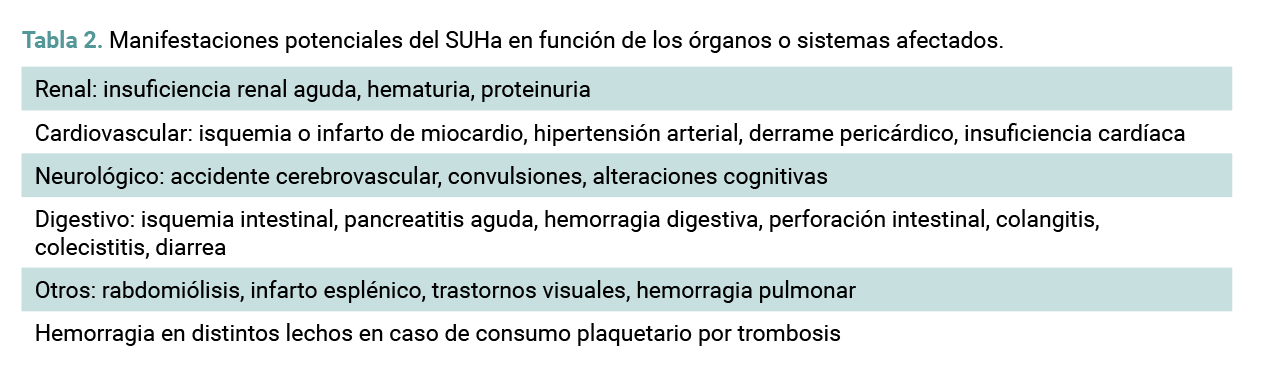
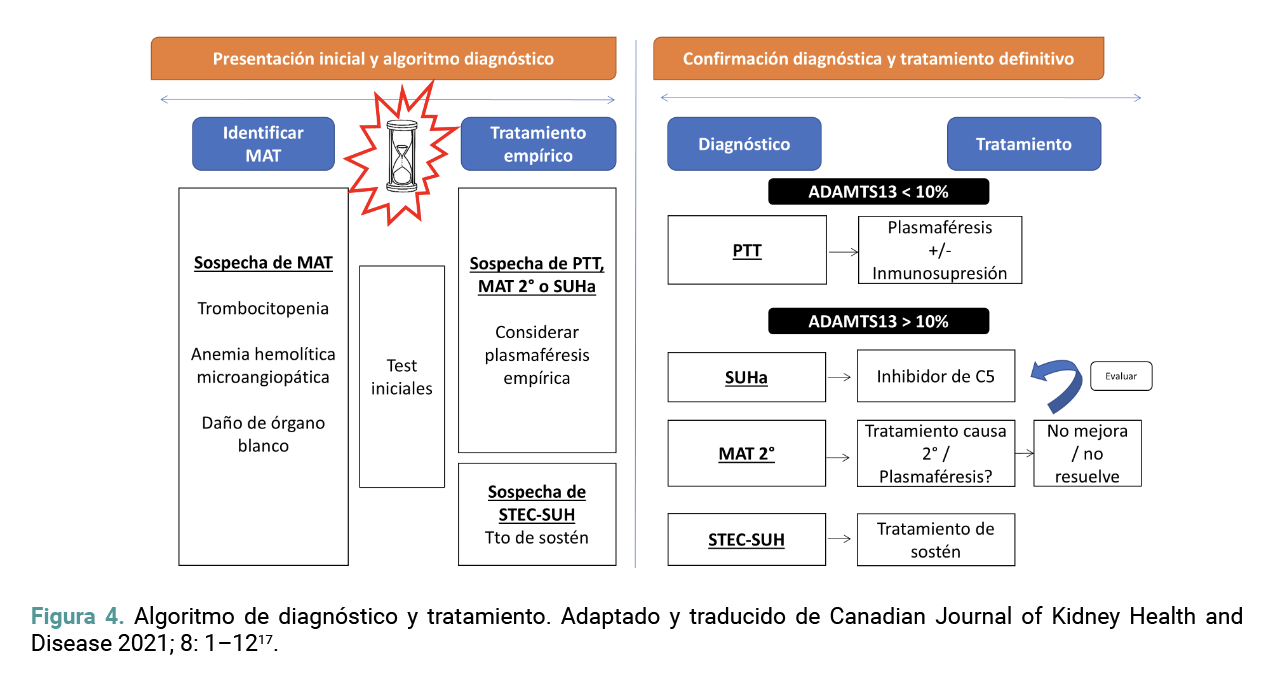
El SUHa es una enfermedad sistémica grave y la clínica de los pacientes puede variar en función de los órganos afectados. Las variables virtualmente presentes en todos los casos son la AHM y la plaquetopenia, si bien ambas pueden estar ausentes al principio. El diagnóstico de la AHM como marcador de microangiopatía trombótica es clínico y no debería demorarse16,17. El SUHa puede acompañarse además de marcadores de daño endotelial y hemólisis. Se destaca que los niveles de complemento pueden estar elevados, disminuidos o incluso normales en hasta el 40% de los casos. Diagnóstico Dada la gravedad del cuadro, es necesario actuar con celeridad. El diagnóstico de MAT es clínico y se realiza ante la presencia de AHM y plaquetopenia. Posteriormente, se debe establecer el diagnóstico diferencial para iniciar medidas de soporte, para luego realizar las determinaciones que permitan arribar al diagnóstico etiológico de la MAT. Si bien, como se refirió, el SUHa constituye un diagnóstico de exclusión, disponer de un test genético compatible con una mutación en la vía alterna del complemento en un paciente con una presentación clínica característica representa valioso a esos efectos. Sin embargo, teniendo en cuenta que en hasta un 50% de los casos no se detectan mutaciones patogénicas, que los resultados de los estudios tienen una demora estimada en 4 a 6 semanas, y que en nuestro medio son poco accesibles, se debe priorizar la clínica del paciente para realizar el diagnóstico, de tal modo de iniciar tratamiento precozmente. Ante la presencia de MAT en un paciente, lo primero a descartar es que se trate de una púrpura trombocitopénica trombótica (PTT) o un STEC-SUH, dado que en estos casos el tratamiento específico es diferente. El diagnóstico rápido consiste en la pesquisa microbiológica seriada de la toxina Shiga (STX) y el análisis de la actividad de la desintegrina A y metaloproteinasa con trombospondina tipo 1, motivo, miembro 13 (ADAMTS13), o la existencia de anticuerpos contra dicha proteína que originan la PTT4. Al mismo tiempo, se identifican y abordan las causas que amplifican la vía alterna del complemento:• Registros persistentemente elevados de presión arterial
• Enfermedades autoinmunes activas
• Enfermedad neoplásica
• Focos infecciosos
• Fármacos capaces de dañar el endotelio
• Preeclampsia y trastornos puerperales
• Complicaciones inherentes a un trasplante
Una vez descartadas o resueltas estas alternativas, en caso de persistir las evidencias clínicas y/o de laboratorio del síndrome de MAT, debería considerarse el diagnóstico de SUHa11,16,17.
Ante la falta de disponibilidad inmediata de los resultados de la actividad de ADAMTS13 y la necesidad de intervenir terapéuticamente, puede utilizarse el Plasmic Score, que ha sido validado para el diagnóstico en adultos de PTT, con un valor predictivo negativo elevado (>90%)18.
Inicialmente, el análisis del complemento debe incluir, de ser posible, los niveles séricos de C3, C4, CH50, factor H y factor I antes de iniciar el tratamiento. Si bien el resultado de los niveles iniciales no es determinante, es importante conocerlos para monitorizar su evolución una vez iniciada la terapia.
Por otro lado, en todo sujeto con un cuadro de MAT y compromiso renal, la biopsia renal es pertinente a los efectos de corroborar histológicamente la existencia de una MAT, siempre que las condiciones clínicas del caso lo permitan. La biopsia renal no solo permitirá identificar la presencia de trombos en la microvasculatura, sino que podrá a su vez aportar datos sobre el grado de injuria aguda y crónica, daño histológico asociado a la MAT (necrosis tubular aguda, nefritis tubulointersticial, hipertrofia muscular lisa a nivel de arteriolas, etc.), aspectos pronósticos o incluso si se necesita evaluar el grado de respuesta terapéutica en caso de rebiopsiarse el riñón. No obstante, si el diagnóstico por la clínica y el laboratorio es claro, la realización de una biopsia renal no es determinante para la iniciación del tratamiento, que no debería demorarse18.
Diagnóstico diferencial15-18
Los hallazgos clínicos e histológicos de las MAT son inespecíficos. Una vez efectuado el diagnóstico, el próximo paso es diferenciar la causa que lo provoca: el STEC-SUH, la PTT, las condiciones amplificadoras del complemento incluidas dentro de las MAT secundarias y el SUHa. En general, la historia clínica (incluidos los antecedentes personales y familiares) y la identificación de las condiciones amplificadoras del complemento, sumadas a los estudios de laboratorio, conllevan, según el caso, al estudio genético de la vía alterna del complemento. De esta forma, eventualmente, se logra el diagnóstico del SUHa, sin olvidar que la ausencia de detección de una mutación no descarta esta enfermedad como causa primaria (subyacente o no) del cuadro microangiopático.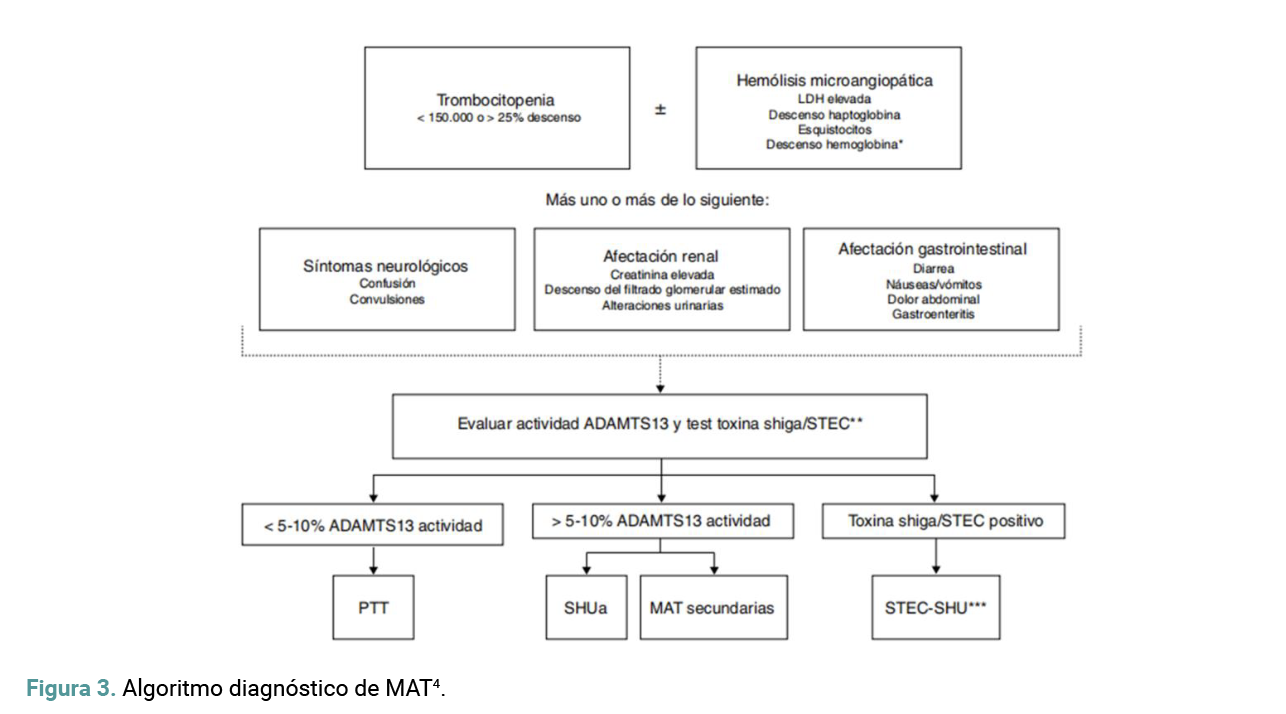
 Sospecha de SUHa
En la anamnesis se destacan:
• Antecedentes familiares de:
◦ Anemia e insuficiencia renal
◦ Accidente cerebrovascular de origen desconocido
• Antecedentes personales de retraso madurativo
• Ausencia de diarrea
• Inicio insidioso o curso recurrente
• SUH previo o sin explicación
• SUH como recidiva luego del trasplante renal.
• SUH familiar (20%)
• Hipertensión arterial grave
• C3 bajo persistente
• Factores desencadenantes: infecciones virales, cirugías, vacunas, trauma, embarazo, fármacos
Asimismo, la edad del paciente es un dato relevante. El STEC-SUH es más frecuente en niños entre 1 y 4 años (70% de los casos totales), mientras que son mucho menos frecuentes las enfermedades del complemento.
Otros factores asociados con el SUHa18-23
En el 50% de los pacientes con SUHa no se encuentran anomalías del sistema del complemento, lo que sugiere que otros factores podrían estar implicados en la patogénesis de la enfermedad.
En estudios recientes de SUHa se identificó el papel de dos genes relacionados con la cascada de la coagulación: trombomodulina (TM) y DGKE. Estas, junto al déficit de cianocobalamina y el SUH por neumococo, se presentan preferentemente en edad pediátrica, siendo excepcionales en adultos, por lo que se tratarán en el apartado de SUHa en pediatría (véase más adelante).
 Estudio genético
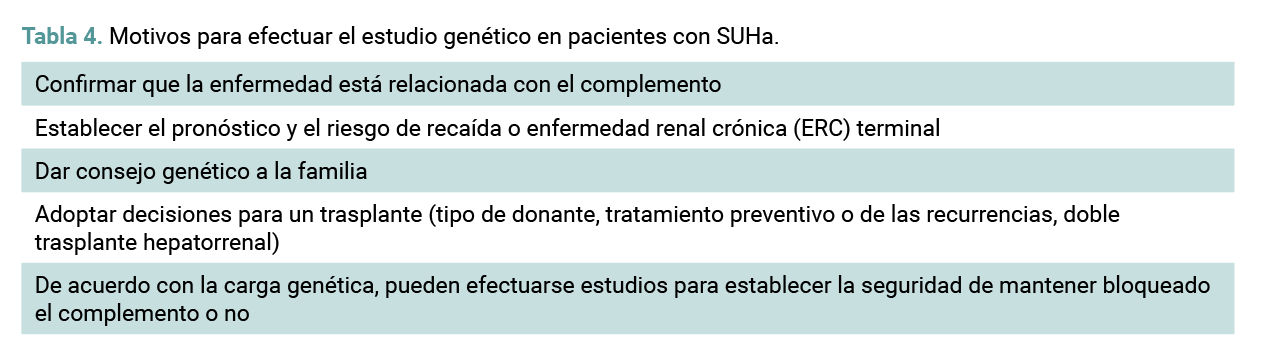
El estudio genético debe realizarse, de ser posible, luego del primer episodio de SUHa.
Se debe iniciar el cribado genético sin demora ante:
• Recaída del SUH
• Antecedentes familiares de SUH no sincrónico
• Embarazo/SUH postparto
• SUH de novo postrasplante
Por otro lado, se requiere un estudio genético antes del trasplante renal en caso de SUHa que no esté justificado, y en caso de STEC-SUH cuando este diagnóstico sea incierto o no esté comprobado.
Tratamiento
El tratamiento inicial del SUHa puede dividirse en el abordaje inicial o de soporte, que es el que apunta a la compensación del paciente de acuerdo a los órganos o sistemas afectados (Tabla 5), y en el específico. El tratamiento de soporte incluye la realización de intercambios plasmáticos (plasmaféresis) con aporte de plasma, y tiene como objetivo el de aportar el o los factores de la vía alterna del complemento que se encuentran en deficiencia, o el de remover anticuerpos que bloquean la activación de la convertasa C3bBb. El tratamiento específico, por otro lado, está dado por el bloqueo farmacológico de la activación del complejo de ataque de membrana (CAM) utilizando los anticuerpos monoclonales anti C5 disponibles eculizumab o ravulizumab, si bien estas drogas no están disponibles en todas las situaciones sociales. Es por ello que la plasmaféresis o intercambio plasmático es inminente en su indicación e implementación, y debe adecuarse a cada paciente en cuanto a frecuencia de las sesiones y los volúmenes a intercambiar, hasta que el bloqueante del factor C5 esté disponible que, una vez más, es el tratamiento de elección. Primera línea de tratamiento del SUHa El tratamiento de primera línea para el SUHa es la utilización de bloqueantes del complemento. La introducción de estos fármacos modificó el pronóstico de la enfermedad, logrando reducir el riesgo de progresión a ERC en los pacientes con SUHa de 50-60% a 10-15%18, mediante la prevención de 1 caso de falla renal terminal por cada 2,17 pacientes tratados11. Tanto eculizumab como ravulizumab son anticuerpos monoclonales cuyo mecanismo de acción es ligar la proteína C5, lo que evita la producción del componente C5a y del complejo de ataque de membrana. La reducción de la activación de la vía final del complemento disminuye el daño endotelial y la trombosis en los pacientes con SUHa, y la precocidad en su administración garantiza la reversibilidad del cuadro hematológico y evita la lesión renal, o facilita su recuperación4. De hecho, en aquellos pacientes en los que no se obtiene mejoría dentro de los 30 días luego de la administración de bloqueante de complemento, se debe considerar un diagnóstico alternativo11. En aquellos pacientes con diagnóstico previo confirmado de SUHa (antecedentes familiares o ante un episodio de recaída) se debe iniciar el tratamiento con bloqueantes del complemento dentro de las 24 hs de iniciados los síntomas. En pacientes con una clara sospecha clínica de SUHa se recomienda el inicio precoz de tratamiento con un inhibidor de C5, idealmente dentro de las 24/48 hs. En caso de no disponer del bloqueante de complemento, se recomienda iniciar plasmaféresis hasta la obtención del mismo19-21.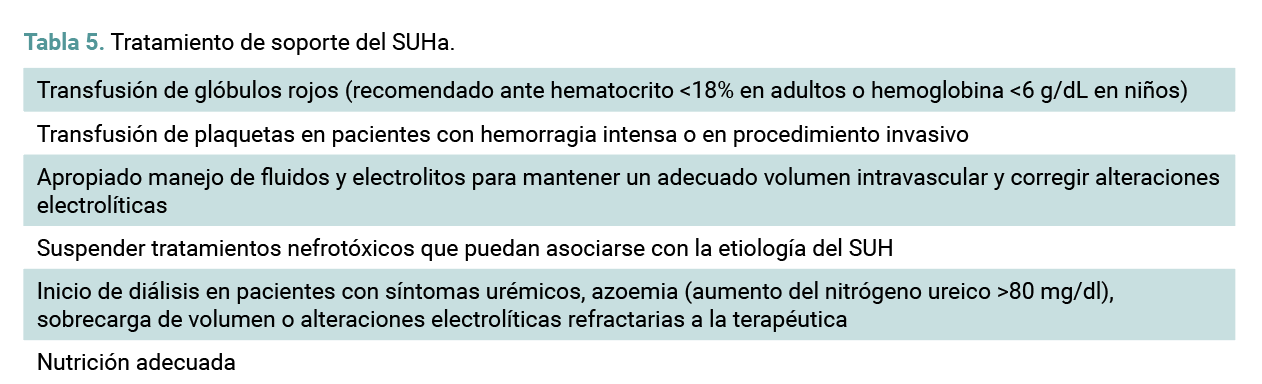
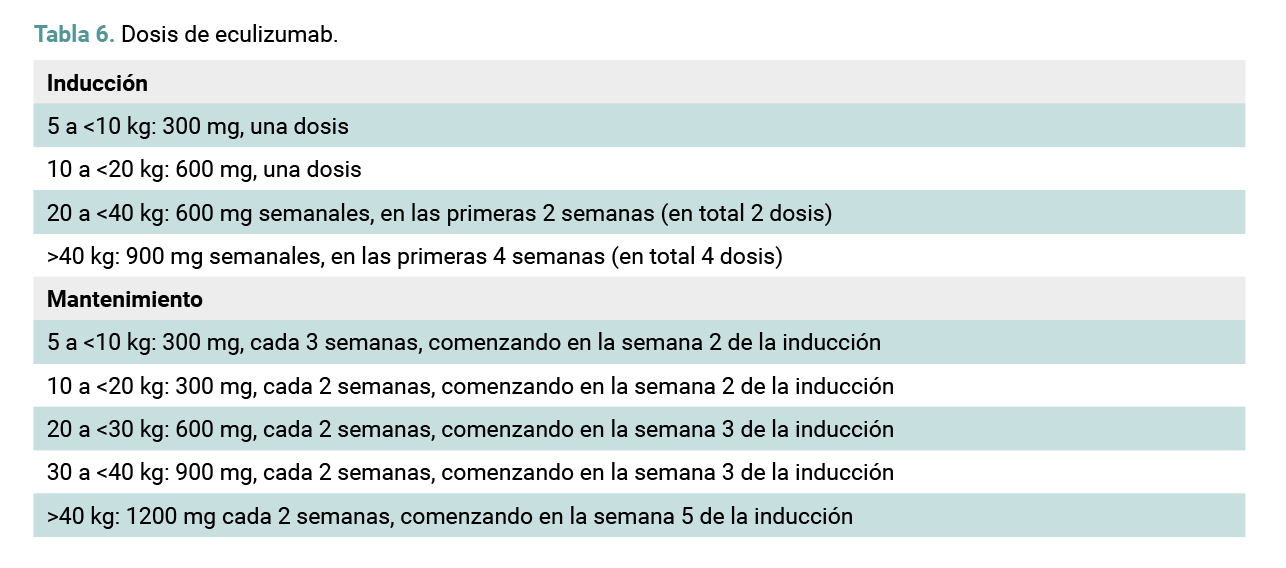
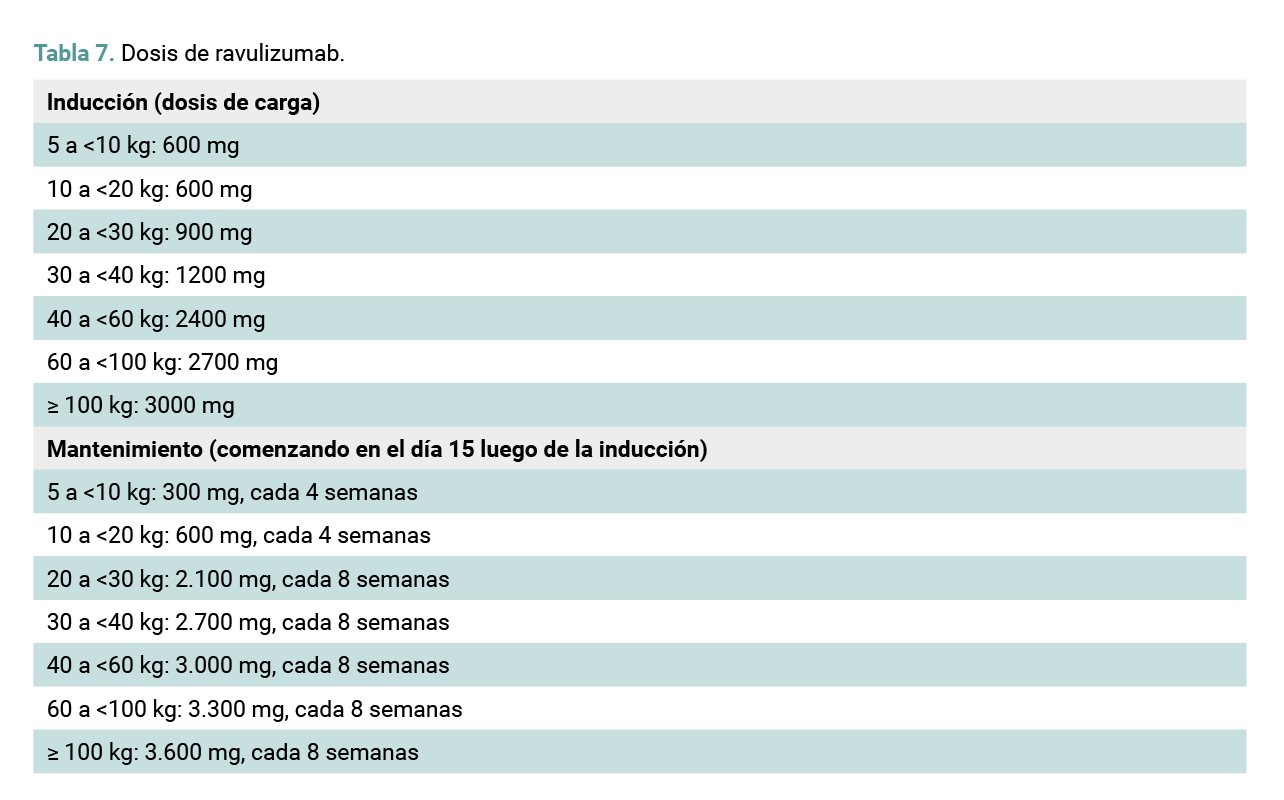 La principal diferencia entre eculizumab y ravulizumab radica en el intervalo inter-dosis: dadas las propiedades farmacocinéticas y farmacodinámicas de ravulizumab, la dosis de mantenimiento puede infundirse cada 4-8 semanas (cada 4 semanas en caso de pacientes que pesan menos de 20 kg), en lugar del intervalo de 2-3 semanas que requiere el eculizumab. Asimismo, para la inducción, la administración de una única dosis de carga es suficiente en el caso del ravulizumab22,23.
Estas diferencias llevan a que las recomendaciones de tratamiento durante la fase inicial de un caso sospechoso de SUHa prioricen el uso de eculizumab en lugar de ravulizumab, salvo que el caso se encuentre confirmado18.
La terapia sugerida del SUHa asociado con anticuerpos anti-factor H consiste en recambio plasmático más inmunosupresión con ciclofosfamida, rituximab o micofenolato y, eventualmente, bloqueantes de complemento en casos graves con riesgo de vida por compromiso neurológico o cardíaco11,18.
Rotación a bloqueantes del complemento
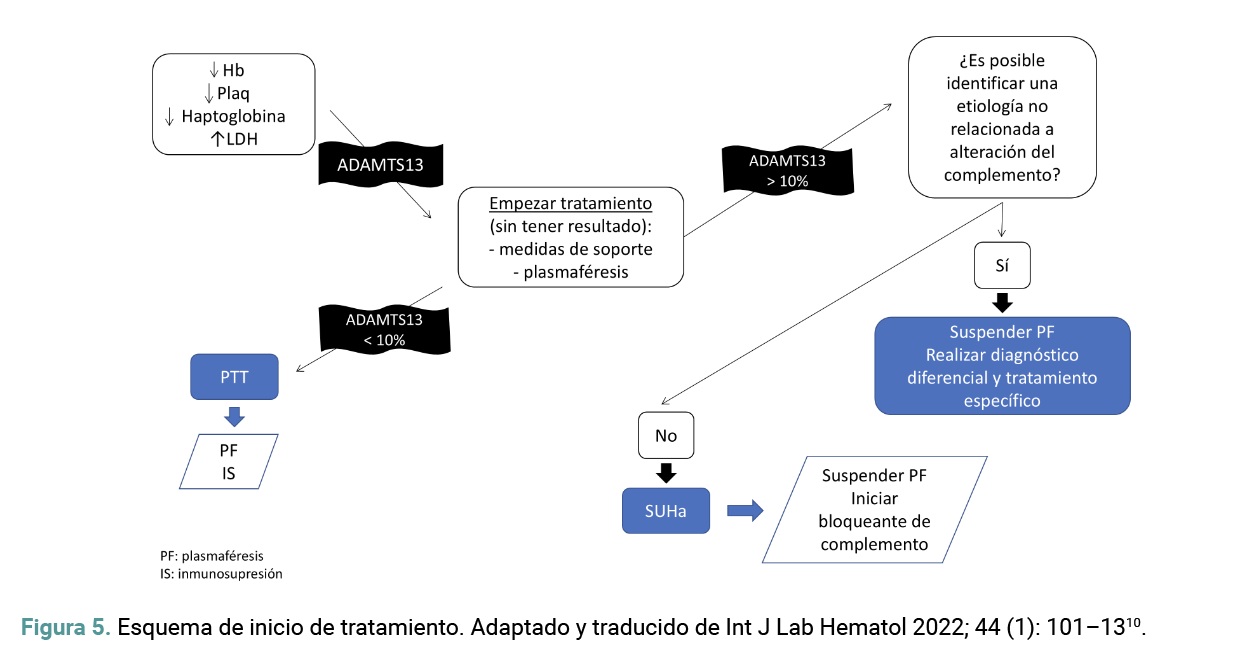
En caso de no disponer inicialmente del bloqueante de complemento, el tratamiento debe iniciarse con plasmaféresis con reposición de plasma fresco congelado. Salvo en los pacientes con anticuerpos anti-factor H, el tratamiento debe rotarse a eculizumab o ravulizumab cuando se confirma el diagnóstico de SUHa.
Asimismo, este cambio puede efectuarse en los pacientes que, luego de 5 sesiones de plasmaféresis, no presentan mejoría del recuento de plaquetas (menores a 150.000/µL), la LDH o la creatinina (por lo menos, descenso >25 %).
Tratamiento de las manifestaciones extrarrenales
El uso de inhibidores de C5 también tiene indicación para el tratamiento de las manifestaciones extrarrenales, como compromiso isquémico distal, necrosis y perforación intestinal, lesiones ulcerosas cutáneas y del sistema nervioso central (SNC).
Monitoreo del tratamiento
Pese a los avances en el tratamiento del SUHa, no se dispone aún de un biomarcador específico, sensible y disponible en forma universal para facilitar el monitoreo del tratamiento. Existen, sin embargo, algunos marcadores que se encuentran elevados en la mayoría de los pacientes con SUHa, y que, posterior al tratamiento con bloqueantes del complemento, en su mayoría retornan a valores prácticamente normales.
Algunos de ellos son la determinación de C5b-9 en sangre u orina, la medición del factor B activado (Ba), de CH50 (actividad hemolítica absoluta del complemento) o de trombomodulina24.
Además, aunque aún no está disponible en la mayoría de los lugares, el dosaje de eculizumab en sangre parece un mecanismo óptimo para el monitoreo. Los niveles ≥ 100 mg/ml reducen en forma marcada la actividad de CH50, mientras que el dosaje < 50 mg/ml no lo hace. Solo se considera posible incrementar el intervalo o disminuir la dosis de eculizumab si la actividad de CH50 es <10 % al realizar el cambio16. Se debe suspender y verificar el dosaje en vez de provocar variaciones en el bloqueo del complemento, ya que la reactivación de la enfermedad no parece inmediata.
Duración del tratamiento
La recomendación del uso “de por vida” de los bloqueantes de complemento es controvertida, pero existe consenso en el uso por al menos 3 a 6 meses, incluyendo 3 meses de mantenimiento posterior a la recuperación o estabilización de la función renal, sin presencia de manifestaciones extrarrenales19.
Se debe individualizar el momento de suspensión del anti-C5: el riesgo de recaída es mayor en los pacientes con déficit de factor H y parecería ser menor en los déficits aislados de MCP y factor I o en aquellos en los que no se han identificado mutaciones. Los pacientes con mutaciones aisladas de MCP deben recibir tratamiento solo en momentos de reactivación (excepciones: compromiso renal leve durante la recaída; intervalos mayores de un año entre episodios; presencia de mutaciones de MCP aisladas y heterocigotas)25,26.
Asimismo, se debe tener precaución ante la suspensión del tratamiento en los pacientes con ERC estadios 3-5 por el riesgo de progresión de ERC ante la recaída. En cambio, en aquellos pacientes que no muestran signos de recuperación renal luego de 90 días de tratamiento, se debe considerar suspender el tratamiento, así como reevaluar el diagnóstico de SUHa11.
Sin embargo, en los sujetos en hemodiálisis crónica, la suspensión del fármaco debe evaluarse en cada caso en particular, ya que el SUHa es una enfermedad sistémica, y estos pacientes están en riesgo permanente de desarrollar eventos isquémicos, independientemente del daño renal irreversible.
Los estudios prospectivos confirman la eficacia y la seguridad del eculizumab en el tratamiento del SUHa, especialmente respecto de la mejoría y el mantenimiento de la función renal estable, con seguimiento de más de 6 años y muy baja incidencia de recaídas. La suspensión del eculizumab se asoció con alto riesgo de recaída y deterioro de la función renal.
Los pacientes con alto riesgo de recaídas incluyen aquellos con comienzo de la enfermedad en la edad pediátrica, alteraciones del complemento de causa autoinmune o genética y antecedentes de recaídas frecuentes. En estos casos, al decidir la discontinuación se sugiere una monitorización cuidadosa ante una posible recaída.
En conclusión, la duración del tratamiento debe individualizarse de acuerdo al riesgo y la evolución de cada paciente. Ante la suspensión del tratamiento, es importante que tanto el equipo médico como los pacientes estén alertas a la aparición de signos y síntomas de recaída, en especial dentro del primer año de suspensión, y ante situaciones que pueden funcionar como gatillo, a fin de reiniciar rápidamente el inhibidor de complemento, para lo cual el mismo debiera estar disponible.
 Seguridad y tolerabilidad del tratamiento
El tratamiento del SUHa con bloqueo farmacológico del complemento eleva significativamente el riesgo de infecciones por meningococo, eventualmente fatales, por lo que se requiere que previo a la infusión de cualquiera de estos fármacos los pacientes sean vacunados frente a N. meningitidis (al menos 2 semanas antes, preferentemente con vacunas tetravalentes conjugadas frente a los serotipos A, C, Y y W135 y serotipo B). En caso de que la administración de la droga no pueda ser diferida hasta obtener la respuesta a la vacunación, podrá iniciarse el tratamiento asociado con cobertura antibiótica profiláctica contra N. meningitidis4, la cual deberá extenderse hasta 2 semanas luego de haber recibido la vacuna antimeningocócica22.
De todos modos, han sido reportados casos de enfermedad por meningococo atribuibles al uso de eculizumab, incluso en pacientes que habían recibido al menos una dosis de la vacuna, por lo que se debe monitorizar a todos los pacientes para detectar cualquier signo precoz de infección y sepsis meningocócicas.
Otros eventos adversos de ambos fármacos son cefalea, infecciones del tracto respiratorio superior, náuseas, diarrea, dolor abdominal, hipo o hipertensión arterial, y reacciones relacionadas con la infusión.
Escenarios clínicos específicos
SUHa en pediatría El SUH describe la tríada clínica de anemia hemolítica, trombocitopenia y lesión renal. Durante la infancia, el SUH es causado principalmente por la infección por Escherichia coli productora de toxina Shiga (STEC), la cual es autolimitada y tiene un buen pronóstico a largo plazo, aunque pueden persistir secuelas renales en alrededor del 50% de los pacientes27. Tradicionalmente, esta forma se denominaba SUH típico o asociado a diarrea. El SUH atípico es mucho menos frecuente, pero tiene una evolución que puede ser devastadora debido a su carácter recurrente, aunque la sobrevida es mayor en los niños que en los adultos. Otras causas poco frecuentes de MAT en la edad pediátrica son el SUH por neumococo (pnSUH), el SUH asociado a enfermedades metabólicas como el metabolismo de la cobalamina, y formas secundarias asociadas a trasplantes, fármacos, enfermedades autoinmunes, entre otros. Desde la aparición de los inhibidores del complemento, el pronóstico de los pacientes con SUHa ha mejorado considerablemente, pero también ha cambiado por completo nuestro enfoque hacia estos pacientes. El principal interrogante en la actualidad es determinar si el mecanismo subyacente de la enfermedad está mediado por el sistema del complemento, ya sea en forma primaria –por la presencia de mutaciones genéticas o autoanticuerpos– o de manera secundaria, en el contexto de condiciones que favorecen o amplifican su activación. Diagnóstico de SUHa mediado por complemento en pediatría El diagnóstico del SUHa mediado por complemento es de exclusión, sin diferir respecto a los adultos, y, en general, no puede confirmarse durante la fase aguda de la enfermedad, salvo en casos de recaída o antecedentes familiares. Muchas veces el diagnóstico final requiere tiempo y puede cambiar. Dada la epidemiología particular de nuestro país, se debe realizar la búsqueda exhaustiva de la infección por E. coli productora de toxina Shiga (STEC) incluso en ausencia de diarrea, ya que algunos pacientes pueden ser asintomáticos. Existen diversas pruebas disponibles:1. Coprocultivo (técnicas de aislamiento bacteriano): es la técnica gold standard, pero el porcentaje de rescate es bajo.
2. EIA (inmunoensayo enzimático) para detección de shigatoxina (STX) libre en materia fecal, o reacción en cadena de la polimerasa (PCR) para la detección de genes de la STX (recolección de materia fecal en fresco, o hisopado rectal).
3. Detección en sangre de anticuerpos IgM e IgG anti lipopolisacárido (LPS) de STEC por técnica de Glyco-Elisa. Actualmente, se encuentran disponibles también tiras reactivas para IgM anti LPS.
Esta última técnica está basada en la identificación de anticuerpos dirigidos contra el LPS del serotipo O específico de la cepa de STEC. El LPS forma parte de la membrana externa de la bacteria y constituye un antígeno característico de cada serotipo, como por ejemplo O157, O145 u O12. La detección de anticuerpos anti-LPS es una estrategia serológica útil, especialmente en situaciones en las que no se cuenta con muestras de materia fecal o cuando las pruebas directas, como la PCR o el cultivo, resultan negativas. La IgM se encuentra presente en suero desde el tercer día de inicio de los síntomas de diarrea, pudiendo detectarse hasta en más del 96% de los pacientes afectados por dicha infección. No solo es de valor para el diagnóstico agudo, sino retrospectivo, y para complementar el diagnóstico en el contexto de brotes dentro de grupos cerrados donde los casos pueden no presentarse de manera simultánea.
Con las dos primeras pruebas se llega a un diagnóstico etiológico del SUH-STEC en el 30% de los casos, aumentando a 70% con la introducción de la tercera28.
Como se ha expuesto previamente, los resultados de los estudios de detección de actividad de ADAMTS13 en general no están rápidamente disponibles en nuestro medio, por lo tanto, debido a la importancia de iniciar el tratamiento de forma rápida y la baja probabilidad de PTT, especialmente en niños pequeños, se puede comenzar el tratamiento con un inhibidor de C5 antes de contar con el resultado de esta determinación si el caso clínico es compatible con SUHa asociado a trastornos del complemento.
Posteriormente, se deberán realizar estudios genéticos y la determinación de anticuerpos contra el factor H del complemento, pero la espera de los resultados de ninguno de estos estudios justifica el retraso en el inicio del tratamiento con inhibidores de la fracción C5 del complemento ante un caso sospechoso.
Los niveles séricos de anticuerpos contra el factor H se determinan mediante la técnica de ELISA (ensayo por inmunoabsorción ligado a enzimas). Las muestras de sangre deben obtenerse en el momento de la evaluación inicial, si es posible, antes de comenzar cualquier tratamiento.
Aproximadamente el 20% de los pacientes pediátricos con MAT no asociada a infección por STEC presentan SUH asociado a anticuerpos anti-factor H29.
La incidencia de este tipo de MAT es muy alta, sobre todo en algunas regiones como la India o Egipto, donde constituye la primera causa de SUH en pediatría30,31. Suele manifestarse en niños en edad escolar o adolescentes, y la mayoría de estos pacientes tiene deficiencia completa de CFHR1 y CFHR3, debido a una deleción en homocigosis.
Es importante reconsiderar el diagnóstico de SUHa mediado por complemento en aquellos niños que no responden a los inhibidores de C5 o que presentan estudios genéticos y anticuerpos anti-factor H negativos. En estos casos, se deben descartar otras causas de MAT como trastornos genéticos asociados a enfermedades metabólicas como la deficiencia de cobalamina C, enfermedad por mutaciones en el gen DGKE y deficiencia de ADAMTS13. También se debe considerar el SUH asociado con enfermedades autoinmunes, especialmente en la población adolescente (véase más adelante).
Reiteramos que la realización del análisis genético es esencial porque puede confirmar el diagnóstico de SUHa mediado por complemento si se identifica una variante patogénica o probablemente patogénica en un gen del complemento. Sin embargo, en aproximadamente el 40% de los casos no se detectan variantes genéticas, y en estos pacientes es fundamental buscar otras causas de MAT.
Otros diagnósticos diferenciales en edad pediátrica en menores de 2 años son:
SUH por neumococo
En pediatría, más del 95% de los SUH infecciosos son secundarios a STEC. La segunda causa es el pnSUH en el contexto de la enfermedad neumocócica invasiva (IPD, por sus siglas en inglés) y ocurre en el 0,6% de los casos con este grave cuadro. La neumonía complicada está presente en el 90% de los casos, seguida de la meningitis. La mortalidad es mayor que el STEC-SUH: 11% a 16% vs. 3% a 5% (mayor en los casos de meningitis). Particularmente se afectan los infantes y los niños menores de 2 años. Su incidencia impresiona haber disminuido con el incremento de la vacunación antineumocócica. Los serotipos más frecuentemente asociados son: 14, 6B, 9B, 19, 3, 8, 23F y 19A32. Estos serotipos están presentes en la vacuna PVC13, introducida en Argentina desde 2011, no así en las anteriores que cubrían 7 y 10 serotipos. Desde 2024, además, se aplica en nuestro país la vacuna con 20 serotipos. La aparición de pnSUH en adultos es excepcional y está descrita en poblaciones de riesgo (adultos mayores con leucemias crónicas, por ejemplo).
El pnSUH está asociado a la abundancia de la producción de neuraminidasa bacteriana, especialmente la Nan A, que remueve los residuos de ácido siálico de los glóbulos rojos, dejando expuesto un antígeno criptogenético de Thomsen Friedenreich (TF). Se ha postulado que la interacción entre anticuerpos preformados IgM reaccionan contra este neoantígeno, provocando hemólisis, aglutinación plaquetaria, trombosis intravascular e injuria tisular. Esto estaría asociado a la presencia de prueba de Coombs directa positiva en el 60% a 90% de los pacientes. El daño por desialización de los glóbulos rojos y plaquetas ha sido visto sin SUH en las IPD, pero también se vio SUH en ausencia de anticuerpos contra el antígeno TF.
En un alto porcentaje de pacientes se evidencia descenso de los niveles de C3 y C4. El complemento humano puede eliminar el neumococo a través de diferentes mecanismos, principalmente mediante la activación de la vía clásica. El complejo de ataque de membrana es de poca relevancia debido a la presencia de la cápsula del neumococo que actúa como barrera33.
Otra forma que presenta el neumococo de evitar la eliminación por parte de complemento en los seres humanos es mediante la expresión de varias proteínas (proteína C -PspC-, SpsA, Hic, C3, proteína de unión). La actividad regulatoria del factor H se basa en su interacción con C3b soluble o su unión a la superficie de las células endoteliales mediante las cargas negativas brindadas por el ácido siálico y los glicosaminoglicanos de las mismas. La neuraminidasa del neumococo, al remover los residuos de dichas células, disminuye la posibilidad de unión al factor H protector, dejándolas expuestas al daño del complemento. Por otro lado, la PspC activaría la plasmina, determinando trombosis.
Recientemente, se han detectado pacientes con pnSUH que presentan haplotipos de riesgo y variantes inciertas en genes asociados a SUH atípico por déficit de complemento, en los cuales la infección podría considerarse un gatillo.
El diagnóstico es el de la tríada característica, al que pueden sumarse estudios de laboratorio para evidenciar la presencia de la coagulación intravascular diseminada (CID) –prolongación de tiempo de trombina, de KPTT, disminución del fibrinógeno y elevación del dímero D–. La prueba de Coombs es positiva en el 58% - 90% de los casos.
El manejo es primariamente de soporte: tratamiento antibiótico para la infección, terapia de reemplazo renal según necesidad, transfusiones de glóbulos rojos “lavados” para evitar los anticuerpos preformados (el dextrán elimina el 95% del plasma). La plasmaféresis con albúmina y el eculizumab han sido descritos como útiles en casos aislados y severos, aunque resta nivel de evidencia que indique su uso34.
SUHa por déficit de DGKE35-37
Esta quinasa tipo III está codificada en el gen del mismo nombre y se expresa en las células endoteliales, los podocitos y las plaquetas. Su función consiste en regular la formación de diacilglicerol (DAG) y metabolizarlo en ácido fosfatídico. El DAG es capaz de activar la proteinquinasa C, lo que genera, entre otros efectos, cambios en el tono vascular y liberación de factores protrombóticos. En estudios recientes se identificaron 13 variantes del gen DGKE. Este diagnóstico diferencial se plantea en los niños menores de un año que, además de AMH, presentan hipertensión grave, hematuria, proteinuria en rango significativo y, en pocos casos, la evolución del síndrome nefrótico. La enfermedad tiene un patrón hereditario autosómico recesivo y se observan antecedentes en familiares consanguíneos. Esta afección evoluciona con varias recaídas antes de los 5 años, con progresión a la ERC, que llega a estadios avanzados en la segunda década de la vida. En las cohortes estudiadas no se ha observado compromiso extrarrenal ni verificado la recidiva en el trasplante renal. Por su fisiopatología, esta enfermedad no puede tratarse con inhibidores del complemento, aunque de acuerdo con reciente evidencia, la mutación de DGKE podría estar asociada con otros déficits, como el de trombomodulina y C3. Deficiencia de cobalamina C En los neonatos y los menores de 6 meses, el primer diagnóstico de SUHa corresponde a las enfermedades del complemento, pero en forma excepcional se describen las PTT hereditarias y el déficit de cobalamina C. El déficit de vitamina B12 se produce por mecanismos genéticos o secundarios. El defecto más frecuente del metabolismo intracelular de la vitamina B12 es la aciduria metilmalónica con homocistinuria cb1C (responsable del 80% de los casos) o la deficiencia de cobalamina C. La enfermedad es causada por mutaciones en el gen MMACHC, localizado en el cromosoma 1p34 y con herencia autosómica recesiva (MIM#277400). En general, se acompaña de niveles plasmáticos normales o elevados de vitamina B12 en plasma. Las manifestaciones clínicas incluyen, además de la vasculopatía y la trombosis con expresión a nivel renal y cardiovascular, una gran heterogeneidad en cuanto a manifestaciones neurocognitivas (microcefalia, convulsiones, retraso en el desarrollo, ataxia e hipotonía) y retraso pondoestatural. La mortalidad es elevada aún con la instauración del tratamiento, principalmente por causa cardiopulmonar. El tratamiento incluye hidroxicobalamina intramuscular, que se metaboliza a acil-cobalamina y metil-cobalamina. La administración de cianocobalamina por vía oral no tiene efecto en estos pacientes. Se señala que puede producirse un cuadro similar a MAT en algunos casos de deficiencia nutricional de vitamina B12. SUHa por déficit de Trombomodulina Este receptor de las células endoteliales inhibe la actividad de la vía de la coagulación. La trombina se une a la trombomodulina para activar la proteína C, para degradar los factores de coagulación Va y VIIIa. El resultado final es la reducción del nivel de trombina. Algunas publicaciones iniciales sugirieron una posible asociación entre variantes genéticas en el gen THBD (trombomodulina) y SHUa. No obstante, estudios y análisis posteriores en cohortes amplias de pacientes con SHUa no lograron reproducir dicha asociación. En consecuencia, dado que la asociación entre THBD y SHUa no es consistente ni está comprobada, la detección de una variante en THBD en un paciente no afecta el manejo ni el tratamiento de la enfermedad38. SUHa en preadolescentes y adolescentes La frecuencia de SUH por STEC en esta población es mucho menor que en niños en edad escolar; por lo tanto, es necesario descartar patologías secundarias. La mayor frecuencia de enfermedades autoinmunes en este grupo etario obliga a descartar algunas causas de SUHa:• En cuanto al SUHa por anticuerpos anti-factor H, el 60% de los casos se presenta entre los 5 y los 13 años. La mayoría de estos pacientes tiene deficiencia completa de CFHR1 y CFHR3 debido a una deleción homocigota o polimorfismos. El 40% a 60% de estos pacientes cursan con C3 bajo y, en general, se requiere inmunosupresión para evitar las recurrencias.
• Otras causas de SUH asociado con enfermedades autoinmunes a descartar en adolescentes son el lupus eritematoso sistémico y, con menor frecuencia, el síndrome antifosfolipídico, la esclerodermia y la dermatomiositis.
• También se han encontrado mutaciones en el sistema de complemento en un 33% de los pacientes con SUH asociado con enfermedades autoinmunes.
• La PTT es consecuencia de una deficiencia grave de la actividad de ADAMTS13, una proteasa que fragmenta los multímeros ultralargos del factor de von Willebrand. Esta deficiencia puede ser de origen genético (forma hereditaria) o adquirida, mediada por anticuerpos circulantes dirigidos contra ADAMTS13.
Tanto la PTT hereditaria como la adquirida son poco frecuentes en la población pediátrica; se estima que la incidencia es de menos de 1 caso por millón de niños por año, y con frecuencia son diagnosticadas erróneamente39.
Una forma habitual de presentación de la PTT hereditaria es la hemólisis severa y la hiperbilirrubinemia durante el período neonatal. No obstante, la mediana de edad al momento del diagnóstico es de 5,5 años.
El tratamiento con plasma resulta eficaz tanto para el manejo de las exacerbaciones como para la profilaxis, y podría ser reemplazado en el futuro por ADAMTS13 recombinante cuando este se encuentre disponible.
Por su parte, la PTT adquirida se presenta con mayor frecuencia en niños mayores, es más común en niñas y suele estar asociada a lupus eritematoso sistémico. El tratamiento de los episodios agudos incluye el recambio plasmático y la inmunosupresión40.
Manejo y tratamiento
Se recomienda iniciar de forma inmediata el tratamiento con inhibidores de C5 en niños con sospecha de SUHa mediado por complemento, sin esperar los resultados de ADAMTS13, anticuerpos anti-factor H o estudios genéticos.
En caso de no contar con inhibidores de C5, debe considerarse el uso de plasmaféresis. La capacidad del recambio plasmático para eliminar autoanticuerpos dirigidos contra el factor H, componentes del complemento hiperactivados y reemplazar reguladores del complemento defectuosos constituyó la base fisiopatológica para su utilización como terapia de primera línea del SUHa mediado por complemento previamente a la aparición de los inhibidores de la fracción C5 del complemento.
A pesar de la heterogeneidad en la respuesta clínica, el recambio plasmático continúa siendo una opción terapéutica relevante, dado que muchas veces no es posible contar con inhibidores de C5 en forma rápida debido a su costo elevado. Sin embargo, la plasmaféresis requiere centros especializados, equipamiento adecuado y personal entrenado. Las complicaciones son frecuentes en la población pediátrica, e incluyen hipocalcemia inducida por citrato, hipotensión, alcalosis metabólica y complicaciones relacionadas con el acceso vascular41,42.
El procedimiento suele realizarse mediante el intercambio de 1 a 2 volúmenes plasmáticos por sesión (aproximadamente entre 50 y 100 mL/kg en niños). Habitualmente se indica de manera diaria al inicio, y la duración y frecuencia del tratamiento se ajustan en función de la respuesta clínica.
En situaciones donde ni los inhibidores de C5 ni el recambio plasmático se encuentran disponibles, la infusión de plasma constituye la terapia de elección. Esta consiste en la administración inicial de 30 a 40 mL/kg de plasma, seguida de dosis diarias de 10 a 20 mL/kg.
Se reitera la necesidad de vacunar a los pacientes que reciben inhibidores de C5 con una vacuna tetravalente contra Neisseria meningitidis que cubra los serogrupos A, C, Y y W135, al menos dos semanas antes de iniciar el tratamiento, o recibir antibioticoterapia profiláctica de no ser posible cumplir con la vacunación previo al inicio de tratamiento. Dado que las vacunas disponibles actualmente no ofrecen cobertura contra todas las cepas de Neisseria meningitidis, se sugiere mantener la profilaxis antibiótica durante todo el tratamiento con el inhibidor de complemento. Estos niños deben también tener esquema de vacunación completo contra Streptococcus pneumoniae y Haemophilus influenzae tipo B.
Actualmente, la recomendación es mantener el tratamiento con inhibidores de C5 durante un período mínimo de 3 meses en pacientes con diagnóstico confirmado de SHUa mediado por complemento que presenten una respuesta favorable a la terapia.
La decisión de continuar con el tratamiento más allá de ese período debe basarse en una evaluación individualizada que considere el tipo de variante genética del complemento asociada al SHUa, el grado de función renal residual y si el paciente posee un riñón nativo o trasplantado. En los casos en que no se identifican variantes genéticas patogénicas del complemento ni autoanticuerpos contra el factor H, sugerimos interrumpir el tratamiento con inhibidores de C5 una vez que se obtengan los resultados de los estudios correspondientes.
SUHa y trasplante renal
La MAT es una complicación grave del trasplante renal, que puede causar la pérdida del injerto y comprometer la vida del paciente43. Según el United States Renal Data System (USRDS), la incidencia de MAT posterior al trasplante es de 5,6 casos cada 1000 trasplantes renales por año, con una tasa de mortalidad del 50% dentro de los 3 años del diagnóstico44.
El síndrome de MAT posterior a un trasplante renal se clasifica en dos categorías43:
• de novo: cuando las manifestaciones clínicas aparecen en pacientes sin antecedentes previos;
• recurrente: cuando la MAT es la causante del daño crónico de los riñones nativos y vuelve a aparecer en el injerto renal.
Si bien ambas entidades son indistinguibles tanto clínica como histológicamente, la MAT recurrente aparece muy tempranamente en el período postrasplante (antes de los 3 meses, y en general dentro del primer mes), es de aparición brusca, con compromiso sistémico grave y de mal pronóstico, en el contexto de un paciente trasplantado con antecedentes familiares y/o personales4.
Por el contrario, la MAT de novo, si bien puede presentarse en los primeros 3 meses, también puede hacerlo hasta 2 años o más postrasplante; es posible que se manifieste únicamente con compromiso renal –hasta 30% de los casos–, o proteinuria aislada más hipertensión arterial (HTA) –30% de casos–, pero también generar hasta la pérdida del injerto43.
No obstante, esta diferenciación muchas veces es difícil de establecer, dado que no en todos los pacientes se realiza biopsia renal para definir la causa de ERC, por lo que los casos de MAT pueden pasarse por alto.
En pacientes con antecedentes conocidos de SUH como causante de la ERC, el riesgo de recurrencia de la enfermedad en el trasplante renal depende en gran medida de los mecanismos patogénicos subyacentes. El SUH típico causado por STEC o neumococo no presenta riesgo de recidiva luego del trasplante renal, a menos que en realidad las infecciones hubieran actuado como gatillo en un paciente con déficit genético de complemento (es decir, un paciente con SUHa)45,46.
En cambio, la recurrencia de la MAT postrasplante es de alrededor del 60% en pacientes con SUHa, como consecuencia de una desregulación o sobreactivación de la vía alterna del complemento. Si no se recibe tratamiento, la recurrencia lleva a la pérdida del injerto en el 90% de los casos afectados, de los cuales el 80% transcurre dentro del primer año del trasplante47.
La disponibilidad actual de fármacos bloqueantes del complemento como el eculizumab y ravulizumab para el tratamiento tanto de la MAT postrasplante como con fines preventivos para evitar la recurrencia en casos de SUHa, obliga a tener un alto índice de sospecha de esta patología en la etapa de insuficiencia renal previa al trasplante. Se debe tener particular atención en las enfermedades causantes de ERC en las que la MAT puede presentarse como una complicación (glomerulonefritis o vasculitis de pequeños vasos).
 MAT de novo
La MAT de novo tiene mayor prevalencia que la recurrente en el postrasplante y probablemente es subdiagnosticada. Su incidencia se consideraba en cerca del 1,5% de los casos; no obstante, en estudios posteriores que analizaron tanto datos clínicos como histológicos, se estableció que la incidencia real es mucho mayor (alrededor del 3 a 14%). La tasa de pérdida del injerto es de alrededor del 40% dentro de los 2 años del diagnóstico.
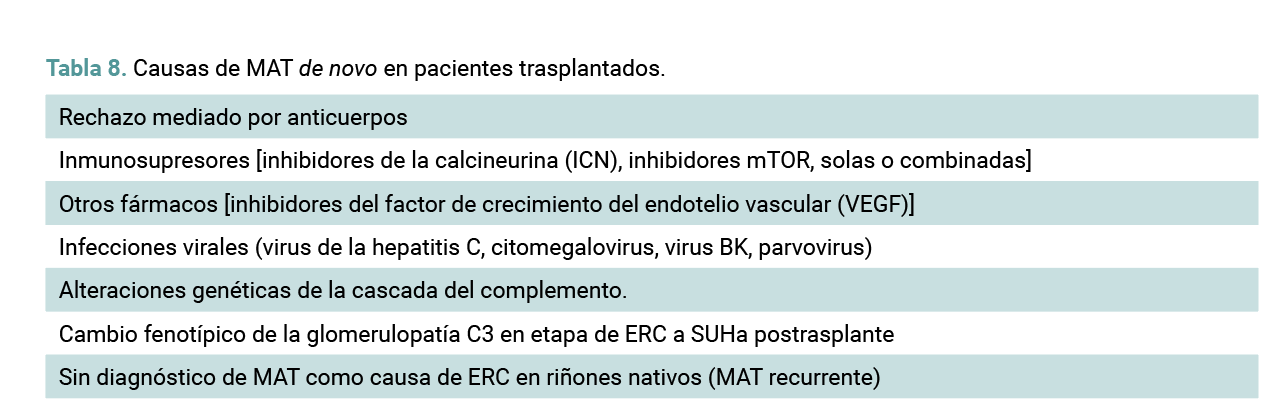
En el contexto del paciente trasplantado y en presencia de alteraciones de la vía alterna del complemento tanto congénitas como adquiridas, diversos factores mayoritariamente extrínsecos pueden desencadenar una MAT de novo48, al generar potenciales lesiones del endotelio. En la gran mayoría de los casos, los inmunosupresores y el rechazo mediado por anticuerpos son las causas principales de la MAT de novo. Además, en un tercio de los pacientes se mencionan las mutaciones subyacentes del complemento, otros fármacos, las infecciones virales oportunistas y el fenómeno de isquemia-reperfusión como mecanismos de activación del complemento.
ICN
La asociación de la MAT con los ICN (ciclosporina, tacrolimus) no es nueva y existen numerosos informes en la bibliografía. Más del 95% de los pacientes trasplantados recibe alguno de estos dos fármacos; sin embargo, solo una minoría presenta MAT, lo que sugiere que existen otros factores predisponentes además del inmunosupresor. La suspensión transitoria o permanente del fármaco muchas veces no mejora el cuadro clínico.
Se han postulado diferentes mecanismos por los que los ICN podrían contribuir a la aparición de la MAT49:
• Alteración del equilibrio hormonal causado por el aumento de los péptidos vasoconstrictores (tromboxano A2 y endotelina) y disminución de los agentes vasodilatadores (prostaglandinas E2 y prostaciclinas), con vasoconstricción arteriolar y lesión endotelial.
• Efectos procoagulantes, de activación plaquetaria y antifibrinolíticos, propios de los ICN, los cuales, asociados con la isquemia-reperfusión y el rechazo humoral agudo, podrían desencadenar MAT.
• Producción de micropartículas endoteliales causadas por la ciclosporina, que llevaría a la activación de la vía alterna del complemento.
Inhibidores mTOR
Diversos informes involucraron tanto a sirolimus como everolimus en la MAT de novo. Si bien los procesos subyacentes exactos no se conocen por completo, los mecanismos involucrados comprenderían:
• mTOR, a través de sus propiedades antiangiogénicas, puede disminuir la expresión renal del VEGF y la muerte de las células progenitoras endoteliales. Estos efectos parecen estar relacionados directamente con la patogénesis de la MAT50.
• Recientemente, se ha probado que la inhibición del VEGF se asocia con concentraciones renales menores del factor H del complemento. Los pacientes con mutaciones de dicho factor tienen mayor predisposición a presentar MAT de novo, especialmente cuando reciben fármacos que actúan sobre mTOR
• La reparación de la lesión endotelial podría estar alterada en pacientes que reciben estos fármacos.
• Los efectos procoagulantes y antifibrinolíticos de los fármacos que actúan sobre mTOR podrían desempeñar un papel adicional para la aparición de MAT.
El riesgo de presentar MAT con el uso combinado de ICN e inhibidores mTOR es mucho mayor que con estas últimas solas.
Rechazo mediado por anticuerpos
Según la clasificación de Banff51, la MAT postrasplante es un criterio de rechazo mediado por anticuerpos. Es una causa común y muy importante de MAT postrasplante. La presencia o formación de anticuerpos dirigidos en contra del endotelio vascular es la activadora principal del complemento, lo que ocasiona inflamación y trombosis microvascular, seguidas por isquemia, apoptosis o necrosis y, finalmente, disfunción del injerto renal. En los pacientes con MAT de novo, la tinción para C4d en los capilares peritubulares (marcador subrogante de rechazo humoral agudo) fue positiva en el 16,2% a 55% de los casos, según diferentes informes52,53, lo que permite inferir el papel del rechazo humoral en la evolución de la MAT postrasplante.
Papel del complemento en la isquemia-reperfusión
La isquemia es el mecanismo principal de activación del complemento en los procesos de trasplante, con un cambio fenotípico de las células parenquimatosas y endoteliales, posteriormente reconocidas por el sistema de complemento, que ocasionan daño estructural. Estos cambios ocurren fundamentalmente durante el período de isquemia-reperfusión del órgano en contacto con la sangre del receptor.
La reperfusión de un órgano isquémico induce un proceso que es necesario para asegurar la reparación de los tejidos, pero que inicialmente causa efectos nocivos. La oxigenación rápida del órgano trasplantado causa lesiones por múltiples motivos, incluida la generación de radicales libres. Durante la reperfusión, la superficie de la célula endotelial desprotegida, junto a los restos celulares intravasculares y la acidosis local, activan el sistema de complemento local, lo que resulta en inflamación y lesión endotelial54.
Durante este proceso, la disfunción renal postisquémica se desencadena mediante la conversión de C3 tubular a su forma activada mediante la vía de la lectina del sistema de complemento55.
Las lesiones mediadas por el complemento también se producen en el período posterior al trasplante, particularmente durante el rechazo agudo y crónico mediado por anticuerpos. Estos procesos generan glomerulopatía del trasplante y recurrencias de las enfermedades renales en el injerto.
Mutaciones del complemento
En un estudio de 2008, Le Quintrec et al. informaron la presencia de mutaciones en el factor H, el factor I o ambos en el 29% de los pacientes con MAT de novo luego de un trasplante renal. Además, el 25% mostró niveles bajos en el factor B, el factor C3 o ambos, lo que sugirió una activación de la vía alterna del complemento56.
Se resalta también que la distribución de los depósitos de C4d en las biopsias renales de los pacientes con MAT es diferente a la observada en los capilares peritubulares que caracteriza al rechazo mediado por anticuerpos. En un estudio, los depósitos se localizaron fundamentalmente en los glomérulos (76,2%) y las arteriolas (59,5%), pero solo en un 9,5% en los capilares peritubulares. En aquellos pacientes con MAT postrasplante, la localización respectiva fue de 66,7, 83,3 y 25%57,58.
Clínica de la MAT de novo
La clínica en general aparece dentro de los 3 a 6 meses posteriores al trasplante, probablemente en relación con los niveles altos de ICN en sangre. No obstante, puede observarse en cualquier momento de la vida del trasplante.
Las manifestaciones clínicas son variables y pueden estar limitadas al riñón trasplantado con disfunción renal59 o incluir manifestaciones sistémicas floridas, como la tríada clásica (trombocitopenia, anemia hemolítica e insuficiencia renal aguda).
El método de referencia para el diagnóstico de la MAT postrasplante aún es la biopsia del injerto renal60. Con respecto a los patrones anatomopatológicos, se describen:
• Un estadio activo, con signos de lesión de la célula endotelial y agregación plaquetaria (trombosis), necrosis fibrinoide e isquemia glomerular.
• Un estadio crónico, en el cual la membrana basal de los capilares glomerulares aparece duplicada y multilaminada, con aumento de la matriz y la celularidad en capas en la pared de los vasos sanguíneos, que finalizan con forma de catáfilas de cebolla.
En general, el pronóstico es adverso, tanto para el injerto como para el paciente. En cerca del 50% de los casos, se pierde el injerto dentro de los 2 primeros años del trasplante61. Según el USRDS, la tasa de mortalidad de estos pacientes es del 50% a los 3 años de haber recibido el diagnóstico.
Tratamiento de la MAT de novo postrasplante
Dada la gran diversidad de mecanismos causantes, el tratamiento debe individualizarse. Las recomendaciones generales son las siguientes:
• Suspender los ICN: es ideal agregar belatacept al esquema de inmunosupresión, con evidencia de buenos resultados62.
• Plasmaféresis e inmunoglobulina por vía intravenosa: esto permitiría remover los factores circulantes de agregación plaquetaria (tromboxano A2), las proteínas mutantes del complemento o los anticuerpos anti-HLA (MAT asociada con rechazo humoral agudo).
• Inhibición del complemento: la eficacia de eculizumab se probó en el tratamiento del SUHa postrasplante y como preventivo para evitar la recurrencia. Debido a que la mayoría de las MAT postrasplante expresan activación del complemento demostrada por el depósito de C4d, se ha sugerido que la terapia con eculizumab es esencial para el tratamiento de la MAT de novo, incluso en casos asociados con rechazo refractario mediado por anticuerpos, dado que hasta un 24% a 40% de los casos no responden a plasmaféresis y sí al bloqueo de complemento63,64.
 MAT recurrente
La incidencia de recurrencia de la MAT postrasplante es 36 veces mayor en los pacientes cuya causa de ERC en los riñones nativos ha sido el SUH. Por lo tanto, se destaca la importancia de filiar la enfermedad de base de los pacientes en lista de espera para trasplante, siempre que esto sea posible.
La tasa de recurrencia puede variar desde 4% a 60%47,65; este rango amplio se debe a que en muchos reportes también se incluyeron los casos de SUH típico, con diarrea o inducidos por toxina Shiga, que como se ha mencionado previamente, no presenta riesgo de recidiva luego del trasplante renal, a menos que en realidad las infecciones hubieran actuado como gatillo en un paciente con SUHa.
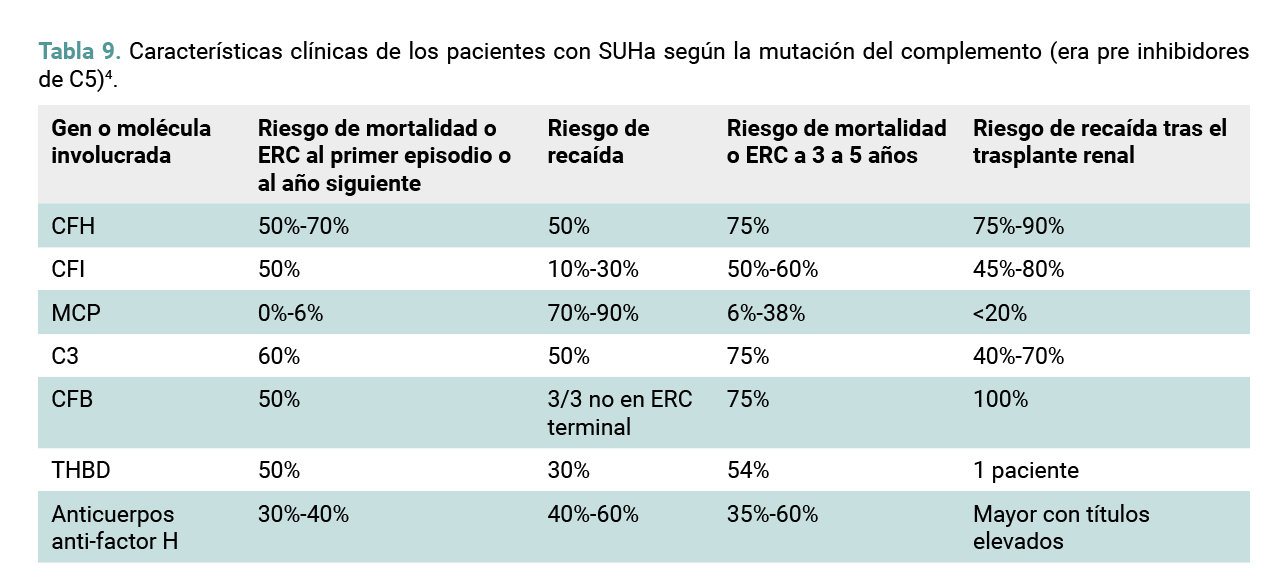
La sobre activación de la vía alterna del complemento es una condición subyacente en estos pacientes. El riesgo de recurrencia de SUHa depende de las alteraciones involucradas, que varían de un 15% a 20% en pacientes con mutaciones como MCP y hasta un 50 a 100% en aquellos con mutaciones de genes circulantes reguladores de la activación del sistema de complemento4.
Las mutaciones del factor H se asocian con un mayor riesgo de recurrencia o pérdida del injerto (75% a 90%). Asimismo, el riesgo es elevado con las mutaciones de C3 y del factor I (40% a 80%).
En general, los factores plasmáticos del complemento involucrados en el SUHa son de síntesis hepática, por lo que los pacientes con mutaciones en dichos genes permanecen susceptibles luego del trasplante, dado que continúan expresando factores disfuncionales.
Por el contrario, MCP es una proteína transmembrana altamente expresada en el riñón, por lo que el trasplante puede corregir el defecto al aportar la molécula no alterada. Más del 80% de los pacientes con mutaciones en MCP no presentan recurrencia del SUHa, con una tasa de supervivencia a largo plazo que es similar a la de los pacientes trasplantados por otras causas66,67.
Presentación clínica
En los pacientes trasplantados con SUHa, la MAT recurre dentro del primer mes del implante66. En ocasiones, se han informado casos tardíos, de hasta 2 años. Esta diferenciación supone que el trasplante crea un ambiente ideal para que muchos factores del daño endotelial puedan desencadenar la recurrencia.
La recurrencia es un factor de riesgo independiente de la pérdida del órgano trasplantado en pacientes con SUHa. El pronóstico del injerto renal es adverso, ya que el 91,6% de los pacientes con recurrencia presenta insuficiencia renal dentro del primer año. Evitar el uso de ICN no parece modificar el pronóstico de manera significativa.
Además de los efectos devastadores de la recurrencia de la enfermedad, los pacientes con SUHa pueden ser más susceptibles a presentar rechazo agudo en hasta el 30% de los casos. Esto parece estar influenciado por la disminución o discontinuación de la dosis de los ICN para minimizar el daño endotelial o la formación de anticuerpos anti-HLA debido a transfusiones o trasplantes previos. No obstante, la información disponible apoya el papel clave de los productos del complemento, como C3a o C5a, en la activación de las células T y la modulación de la respuesta inmune68.
 Tratamiento de la MAT recurrente en pacientes trasplantados
El pronóstico de estos pacientes es adverso, con una supervivencia estimada a los 3 años de alrededor del 50%61.
Es importante destacar que todas las recomendaciones terapéuticas en relación con el tratamiento de la recurrencia de SUHa están basadas en informes de casos y opiniones de expertos, más que en estudios controlados y aleatorizados. Las estrategias para prevenir o atenuar la recurrencia de SUHa en pacientes trasplantados incluyen68-72:
• Evitar la lesión endotelial derivada de la isquemia-reperfusión, las infecciones virales o el tratamiento inmunosupresor.
• Elevar el nivel de alerta a fin de diagnosticar recurrencias en caso de uso de ICN o inhibidores de mTOR.
• No utilizar plasmaféresis como única herramienta terapéutica, dado que muchas veces no es eficaz o enmascara la enfermedad con la forma denominada “recurrencia SUHa subclínica”.
• El eculizumab parece eficaz en la prevención de la recurrencia de SUHa en casos relacionados con mutaciones genéticas (CFH, CFH/CFHR1 y C3).
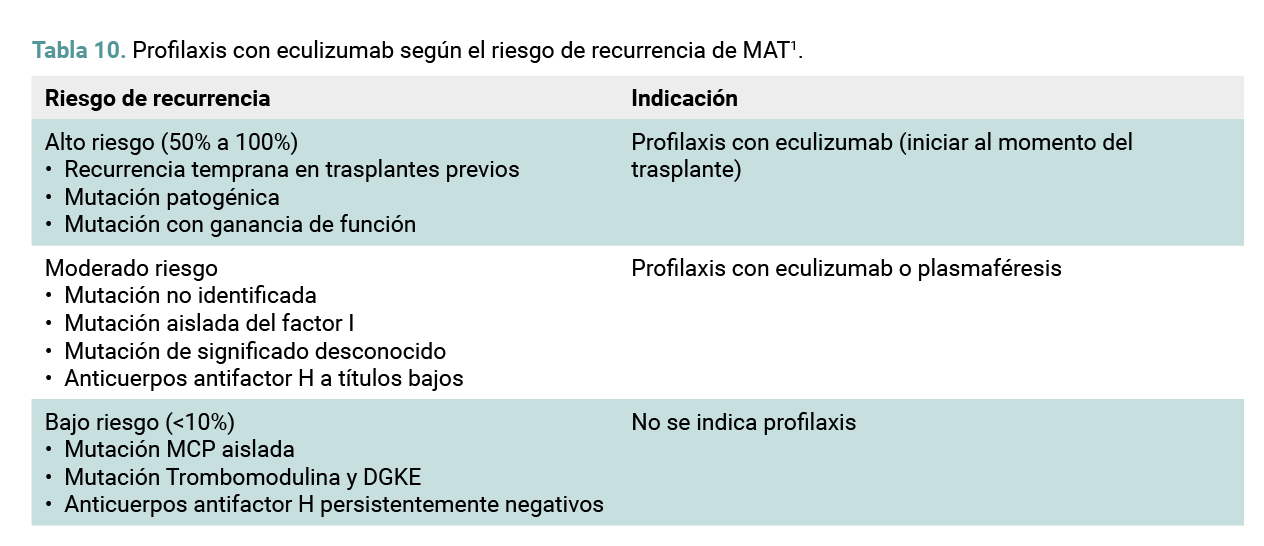
Confirmada la recurrencia de SUHa, se recomienda la administración del inhibidor de C5 a una dosis que permita mantener bloqueado el sistema de complemento. Es posible realizar la monitorización del complemento considerando una actividad del complemento total (CH50) <10%, una actividad hemolítica de la vía alterna (AH50) <10% y niveles séricos de eculizumab > 100 µg/mL1. Los esquemas de profilaxis con eculizumab para la prevención del SUHa en el trasplante son variables; en general se utilizan entre 300 mg a 1500 mg, 2 semanas antes del trasplante o el día de la cirugía, seguidos de 900 mg/semana durante el primer mes y, posteriormente, 1.200 mg cada 15 días68. Esta estrategia ha mejorado el pronóstico y la función del injerto de los pacientes con SUHa, sobre todo cuando la administración comienza antes del trasplante. La indicación profiláctica se basa en el riesgo de recurrencia de la MAT.
El pronóstico de los pacientes con SUHa tratados con eculizumab es bueno, con efectos beneficiosos sobre la función renal y en su mantenimiento posterior a largo plazo (más de 6 años), con tasas bajas de reactivación de la MAT72,73.
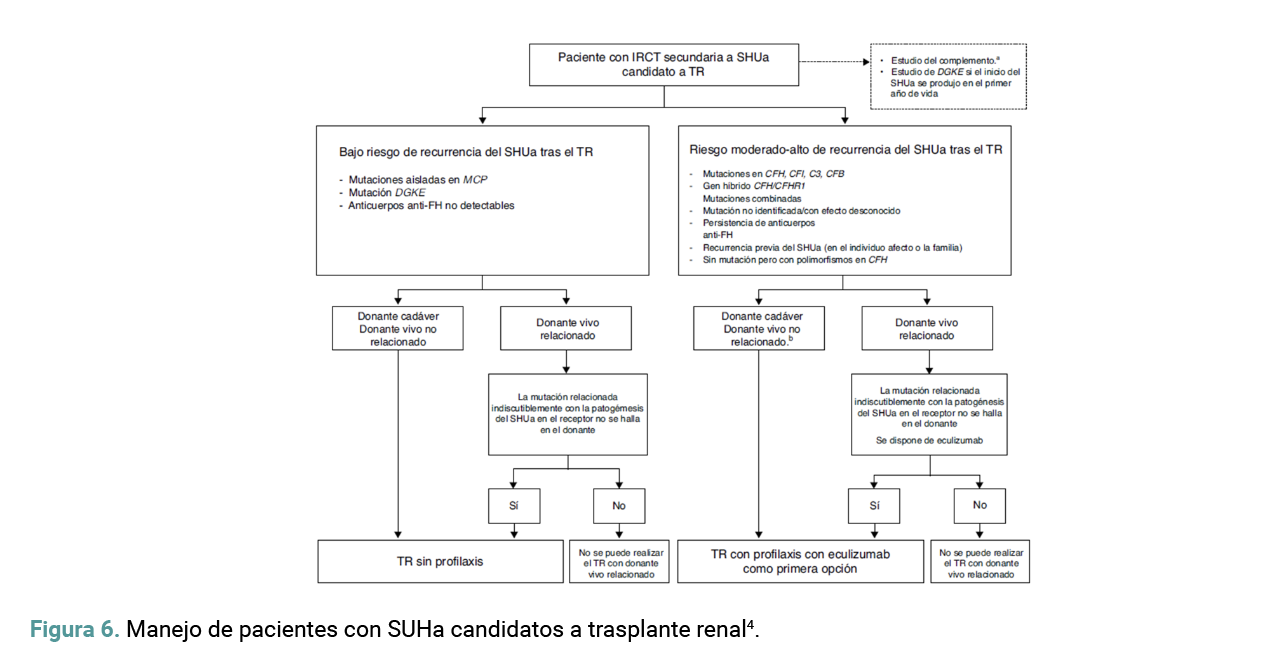 El trasplante renal con donante cadavérico es la opción principal para estos pacientes, si bien el donante vivo no relacionado también se considera una buena alternativa. En cuanto a los donantes vivos relacionados, deben excluirse aquellos con mutaciones de riesgo dada la posibilidad de SUHa posterior a la nefrectomía. Si el potencial donante vivo relacionado no es portador de una mutación patogénica del complemento y no tiene signos de alteración en la activación del complemento, la donación puede ser factible74.
Recientemente publicado, cabe destacar un estudio retrospectivo de MAT postrasplante renal sobre la etiología genética y las asociaciones clínicas en 3535 receptores de trasplante renal en EE. UU.: 68 sujetos habían sido diagnosticados con MAT, y el 93% (63 de 68) se sometió a pruebas genéticas. Los pacientes se clasificaron en tres grupos según la etiología de la MAT. El grupo 1 (n=42%, 62%) incluyó pacientes con MAT mediada por el complemento, asociada a anomalías genéticas o adquiridas del complemento diagnosticadas en el postrasplante. Estos pacientes eran más jóvenes y presentaban una mayor incidencia de HTA o preeclampsia como causas de enfermedad renal terminal. Cabe destacar que el 33% de los pacientes desarrolló MAT recurrente, y aproximadamente el 78% de los pacientes con MAT recurrente perdieron sus aloinjertos. El grupo 2 (n = 14, 21%) presentó MAT asociada a CNIs o por isquemia-reperfusión, con tiempos de isquemia fría más prolongados o mayor tasa de función retardada del injerto. El grupo 3 (n=12%, 17%) presentó MAT por diversas causas (infecciones o trastornos autoinmunes) y mostró una respuesta deficiente a la terapia anti-complemento. No se identificaron variantes genéticas en este grupo. Estos resultados resaltan la necesidad de realizar pruebas genéticas antes y después del trasplante para predecir y manejar adecuadamente el riesgo de MAT y prevenir la pérdida del injerto75.
SUHa y embarazo10,76,77
Este término hace referencia a los síndromes de MAT que se presentan en relación con la gestación o el puerperio, producto de anomalías congénitas o adquiridas, que resultan en una activación no controlada del complemento, generando insuficiencia renal y otras complicaciones extrarrenales. Su frecuencia es baja (1 de cada 25.000 embarazos) y representa el 20% de todas las formas de SUHa en mujeres. Previamente, se había considerado una forma secundaria de MAT, pero la demostración de una frecuencia elevada de anomalías congénitas en genes del complemento, las características clínicas (suele ser una enfermedad devastadora para la madre) y su evolución natural, así como su respuesta al bloqueo del complemento, permiten que hoy se la considere una forma clínica más del SUHa. La gran mayoría de los casos se presenta durante el puerperio; aunque las series publicadas varían, se considera que en la mitad de las pacientes podría identificarse alguna anomalía congénita o adquirida de genes que codifican a proteínas reguladoras de la activación del complemento, condicionantes del síndrome de MAT. En el resto de los casos, diferentes complicaciones obstétricas pueden generar daño endotelial que favorezca la instalación de una MAT. Las diversas series coinciden en la evolución natural adversa de la enfermedad renal. La plasmaféresis con agregado de plasma fresco ha proporcionado escasos resultados, aunque se han informado algunos casos de mejoría clínica. El eculizumab ha constituido la herramienta de mayor valor hasta la fecha, independientemente de que se haya podido caracterizar o no la presencia de un trastorno genético subyacente. Otra forma de MAT vinculada al embarazo es el síndrome de hemólisis, elevación de enzimas hepáticas y trombocitopenia (HELLP), que constituye una forma grave de preeclampsia. El compromiso renal se manifiesta habitualmente por proteinuria e hipertensión arterial, que pueden evolucionar en sus formas graves con insuficiencia renal aguda. En la mayor parte de las pacientes, este síndrome se resuelve con el parto, pero hay formas graves que pueden evolucionar en forma similar a un SUHa, con elevada morbimortalidad materna. Se señala que, en una baja proporción de mujeres con síndrome HELLP y aun con preeclampsia, se han hallado alteraciones congénitas en genes relacionados con el control de la activación de la vía alterna del complemento. SUHa en la Unidad de Cuidados Intensivos (UCI) Dada la gravedad habitual del SUHa, frecuentemente las unidades de emergencia y las UCI son los primeros servicios en tener contacto con estos pacientes. Por lo tanto, el equipo médico requiere tener presente la tríada diagnóstica inicial –anemia hemolítica, plaquetopenia, insuficiencia de órgano (renal, habitualmente)– para lograr la celeridad diagnóstica y la implementación de tratamientos específicos con impacto directo en la supervivencia. El daño renal o del sistema nervioso central (SNC) puede determinar hipertensión arterial grave que, en oportunidades, se asocia con cefaleas, irritabilidad, diplopía, edema cerebral, convulsiones, parálisis facial, accidente isquémico transitorio, accidente cerebrovascular y coma. El compromiso del SNC como parte del daño microangiopático del SUHa obliga a realizar el diagnóstico diferencial con la hipertensión maligna. La asociación entre la fragmentación de glóbulos rojos y la hipertensión maligna se debe a la lesión endotelial y a la necrosis fibrinoide, que promueven la hemólisis, la destrucción de las plaquetas y diversos grados de insuficiencia renal, lo que resulta en un cuadro clínico similar al de MAT. Por consiguiente, la lesión endotelial de la hipertensión maligna puede ser la causa de la MAT, con trombosis de pequeños vasos, hemólisis intravascular y fragmentación de glóbulos rojos. La hipertensión arterial por uso de cocaína y la crisis esclerodérmica también pueden presentar manifestaciones clínicas similares a estas enfermedades. En estos casos, los restantes elementos de la clínica acompañante del SUHa, los antecedentes renales y cardiovasculares y las alteraciones en los estudios de laboratorio permiten dirimir si se trata de hipertensión arterial en un paciente con ERC, hipertensión arterial en un paciente con insuficiencia renal aguda de otra etiología, crisis hipertensiva aislada con encefalopatía, o daño en el SNC por microangiopatía por SUHa. La persistencia de la clínica y de las alteraciones en los estudios de laboratorio luego de la corrección de la hipertensión generará la sospecha de SUHa con impacto en el SNC e hipertensión maligna, consecuente78,79. SUHa y trastornos de la coagulación La CID tiene una presentación frecuente en las UCI (9% a 19%) y se debe principalmente a sepsis. Otras condiciones frecuentes que se asocian con CID incluyen traumatismos, neoplasias, emergencias obstétricas, reacciones transfusionales, grandes quemaduras y uso de sustancias tóxicas y de consumo, como anfetaminas. Esta afección puede causar trombosis microangiopática con daño de órganos asociado con plaquetopenia, por lo que el diagnóstico diferencial con las MAT es importante. La diferencia radica en la fisiopatología: la CID consiste en la activación y el consumo del sistema de la coagulación y posterior fibrinólisis; en la MAT, la activación y el consumo de plaquetas se debe a lesión endotelial; en el SUHa, esto se relaciona con alteraciones del complemento. Como aproximación diagnóstica, los pacientes con SUHa suelen presentar hipertensión y mayor anemia, mientras que en la CID es rara la afección renal, hepática y respiratoria graves, salvo que este cuadro se produzca en el contexto de sepsis y disfunción hemodinámica marcada acompañante. De este modo, la HTA, la gravedad de la AHM, la prueba de Coombs negativa y la elevación de la LDH serán datos para inclinarse por el diagnóstico de MAT80, aunque un 15% de los pacientes con CID puedan presentar estas características81. En cambio, las alteraciones de las pruebas de coagulación con prolongación de la protrombina y aumento del dímero D, los marcadores de consumo y del metabolismo del fibrinógeno dirigirán la sospecha a la CID82. Asimismo, se han descrito casos de CID y SUHa que, luego de la persistencia de la plaquetopenia, la anemia microangiopática y la insuficiencia renal tras el control de la CID, recibieron el diagnóstico de SUHa y fueron tratados en forma específica83.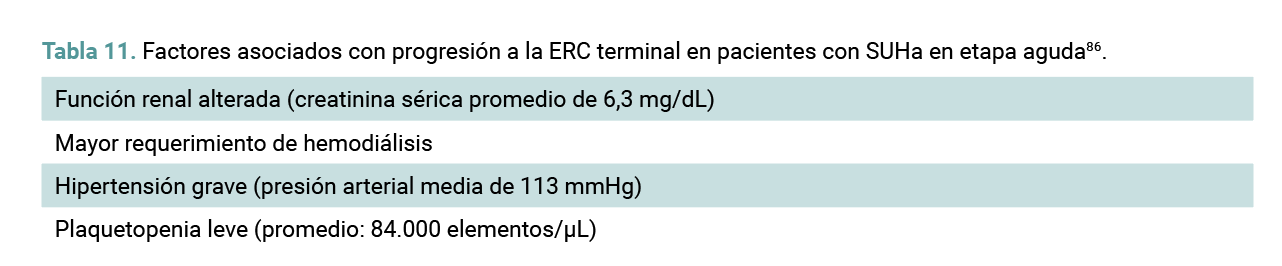 Insuficiencia renal y diálisis
La afectación renal por SUHa es muy frecuente, en comparación con otros órganos blancos como el corazón, los pulmones, el tracto gastrointestinal, el páncreas y el cerebro. La causa de la predilección renal por las enfermedades que afectan la vía alterna del complemento no es del todo conocida y podría relacionarse con la exposición del tejido subendotelial acelular (a través de la membrana fenestrada del capilar glomerular) a los activadores del complemento, la baja expresión local de los factores reguladores del complemento y las diferencias en la composición del glucocálix84.
La forma de presentación del SUHa a nivel renal puede ser variada, con hematuria, proteinuria, edemas, insuficiencia renal, hipertensión arterial (maligna en hasta en un 8% de los casos) y alteraciones de los electrolitos4. La alteración grave de la función renal como forma de presentación con requerimientos de diálisis se observa en alrededor del 59% de los casos pediátricos y en 81% de los pacientes adultos8.
Factores de riesgo asociados con insuficiencia renal
La MAT lleva a disfunción renal aguda en la fase temprana de la enfermedad. La insuficiencia renal aguda y la insuficiencia renal crónica están estrechamente relacionadas: la primera es factor de riesgo de la segunda85. No obstante, en ocasiones se desconoce el estadio evolutivo de la enfermedad al momento del diagnóstico, en especial si la actividad de la MAT persiste.
Puede además observarse discordancia entre las manifestaciones clínicas y patológicas de la enfermedad; la microangiopatía trombótica en la biopsia renal se describe incluso en ausencia de trombocitopenia, tanto en riñones nativos como trasplantados1,86.
La ERC es una complicación grave y frecuente del SUHa (50% luego del primer evento agudo de SUHa y dos tercios a los 5 años de seguimiento), con gran afectación en la calidad de vida de los pacientes8,87.
Los pacientes con mutaciones de factor H tienen pronóstico adverso, con una tasa de ERC o mortalidad del 79% a los 3 años y manifestaciones extrarrenales en el 20% de los casos. Por su parte, los pacientes con mutación MCP se caracterizan por una tasa inferior al 20%. De todos modos, la valoración pronóstica del SUHa en relación con el análisis de las mutaciones del complemento tiene limitaciones, dado que en más del 50% de los pacientes con evolución adversa no se identificaron alteraciones del complemento87.
Pacientes en diálisis crónica
La percepción frecuente de que el SUHa se torna inactivo luego de su progresión a ERC terminal es errónea, ya que se ha demostrado que la MAT puede continuar con signos y síntomas extrarrenales en pacientes en hemodiálisis88. Los pacientes en diálisis crónica secundaria a SUHa se caracterizan por mayores tasas de internaciones debido a complicaciones cardíacas, hematológicas o pancreáticas asociadas con una actividad persistente de la MAT89.
Durante la hemodiálisis se produce activación del sistema de complemento y de la cascada de la coagulación al entrar en contacto la sangre de los pacientes con la superficie del biomaterial de los filtros de hemodiálisis. Las anafilotoxinas C3a y C5a del complemento, las bradiquininas, la trombina y el factor Xa pueden inducir la activación de las células endoteliales y de la pared vascular90. Las propiedades trombóticas e inflamatorias de esos productos de activación llevan a aterogénesis, que puede progresar a aterosclerosis y complicaciones cardiovasculares.
Tratamiento en pacientes en diálisis
El objetivo del tratamiento del SUHa es detener rápidamente y prevenir el daño mediado por el complemento a las células endoteliales en arteriolas y glomérulos, preservando la función renal durante la fase aguda de la enfermedad y a largo plazo. Dado que la ERC puede desencadenarse en forma rápida luego del primer evento agudo, un tratamiento intensivo es imperativo para revertir el curso de la enfermedad.
Se sugiere en estos casos el uso de bloqueantes de complemento durante por lo menos 6 meses, antes de establecer una resistencia al tratamiento en pacientes con SUHa en diálisis86.
La falta de eficacia del tratamiento en estos pacientes puede estar relacionada con aspectos anatomopatológicos no reconocidos en la biopsia renal, mutaciones genéticas con mayor riesgo de evolución a ERC (C3 y factores H, I y B), retraso en el inicio de la terapia o tiempo relativamente corto de tratamiento (3 semanas). Se ha descrito recuperación de la función renal luego del uso prolongado de eculizumab en pacientes en diálisis18,21.
En un paciente con SUHa y ERC en diálisis, la decisión de iniciar o continuar la terapia anti complemento dependerá de la repercusión extrarrenal de la enfermedad (presente en hasta el 20%) y debe considerarse a fin de evitar complicaciones con riesgo de vida como eventos cardiovasculares en presencia de mutaciones conocidas, eventos cerebrovasculares, hipertensión de difícil control, trombosis reiterada de accesos vasculares o afectación de vasos arteriales pequeños (isquemia y posterior gangrena de los dedos).
La biopsia renal es útil para decidir iniciar tratamiento cuando el cuadro no es claro. En presencia de lesiones histológicas agudas de MAT se refuerza la indicación de un tratamiento inmediato; en cambio, si el patrón es de lesiones isquémicas con fibrosis/esclerosis de formas difusas, se tendrá en cuenta el tipo de mutación y las manifestaciones extrarrenales al momento de la decisión terapéutica2.
Conclusiones
La definición de SUHa abarca un grupo heterogéneo de condiciones o situaciones clínicas que se presentan como MAT, algunas de las cuales están mediadas por desregulaciones de la vía alterna del complemento, originadas en mutaciones de los componentes de esta vía o por anticuerpos contra el factor H. Si bien en hasta el 50% de los casos puede no detectarse una mutación, o esta puede estar catalogada como “no patogénica” o “de origen incierto”, abogamos por la realización, siempre que sea posible, del estudio genético en todos los casos con sospecha de SUHa, no solo a fines del diagnóstico y tratamiento específico, sino también para la creación de un registro local de mutaciones identificadas. Ante la identificación de plaquetopenia, anemia hemolítica microangiopática e injuria renal aguda se debe activar la sospecha de SUHa e iniciar los estudios correspondientes a fin de descartar o confirmar los diagnósticos diferenciales. En caso de que la determinación de ADAMTS13 sea normal (>5%-10%), la toxina Shiga negativa y se excluyan causas secundarias de MAT, se debe establecer el diagnóstico de SUHa y no retrasar el inicio de tratamiento. En caso de tener disponible un inhibidor de complemento (ya sea eculizumab o ravulizumab), este se debe iniciar rápidamente, dado que es el principal factor que determina el pronóstico. Ante la falta de disponibilidad se debe iniciar el tratamiento con recambio plasmático, hasta la obtención del bloqueante de complemento, que es el tratamiento de elección. La duración del tratamiento se definirá en forma individual de acuerdo a la presentación clínica, mutación identificada, respuesta obtenida y presencia o no de manifestaciones extrarrenales. La biopsia renal puede aportar información valiosa en este sentido, siempre que sea posible realizarla. En las formas de SUHa no relacionadas con mutaciones del complemento no es clara la utilidad de los fármacos como eculizumab y ravulizumab. Sin embargo, no se descarta su uso en casos secundarios de SUHa que no responden al tratamiento habitual. La recurrencia del SUHa tras un trasplante renal es un evento devastador pero prevenible. En los pacientes con diagnóstico confirmado de SUHa y en lista de espera para trasplante se debe disponer del inhibidor de complemento para realizar tratamiento profiláctico antes del trasplante. Referencias- Goodship THJ, Cook HT, Fakhouri F, Fervenza FC, Frémeaux-Bacchi V, Kavanagh D, et al. Atypical hemolytic uremic syndrome and C3 glomerulopathy: conclusions from a «Kidney Disease: Improving Global Outcomes» (KDIGO) Controversies Conference. Kidney Int 2017; 91(3): 539-51.
- Loirat C, Fakhouri F, Ariceta G, Besbas N, Bitzan M, Bjerre A, et al. An international consensus approach to the management of atypical hemolytic uremic syndrome in children. Pediatr Nephrol 2016; 31(1): 15-39.
- Kato H, Nangaku M, Hataya H, Sawai T, Ashida A, Fujimaru R, et al. Clinical guides for atypical hemolytic uremic syndrome in Japan. Clin Exp Nephrol 2016; 20(4): 536-43.
- Campistol JM, Arias M, Ariceta G, Blasco M, Espinosa L, Espinosa M, et al. An update for atypical haemolytic uraemic syndrome: diagnosis and treatment. A consensus document. Nefrologia 2015; 35(5): 421-47.
- Yoshida Y, Kato H, Nangaku M. Atypical hemolytic uremic syndrome. Ren Replace Ther 2017; 3(1): 5.
- Yan K, Desai K, Gullapalli L, Druyts E, Balijepalli C. Epidemiology of atypical hemolytic uremic syndrome: a systematic literature review. CLEP 2020; 12:295-305.
- Wühl E, Van Stralen KJ, Wanner C, Ariceta G, Heaf JG, Bjerre AK, et al. Renal replacement therapy for rare diseases affecting the kidney: an analysis of the ERA-EDTA Registry. Nephrol Dial Transplant 2014; 29(4):1-8.
- Fremeaux-Bacchi V, Fakhouri F, Garnier A, Bienaimé F, Dragon-Durey MA, Ngo S, et al. Genetics and outcome of atypical hemolytic uremic syndrome: a nationwide French series comparing children and adults. Clin J Am Soc Nephrol 2013; 8(4): 554-62.
- Bayer G, Von Tokarski F, Thoreau B, Bauvois A, Barbet C, Cloarec S, et al. Etiology and outcomes of thrombotic microangiopathies. Clin J Am Soc Nephrol 2019; 14(4): 557-66.
- Thompson GL, Kavanagh D. Diagnosis and treatment of thrombotic microangiopathy. Int J Lab Hematol 2022; 44 (1):101–13.
- Kavanagh D, Ardissino G, Brockleban V, et al. Outcomes from the International Society of Nephrology Hemolytic Uremic Syndromes. International Forum. Kidney International 2024; 106:1038–50.
- Avila Bernabeu AI, Escribano TC, Cao Vilarino M. Atypical hemolytic uremic syndrome: new challenges in the complement blockage era. Nephron 2020; 144:537-49.
- Yan K, Desai K, Gullapalli L, Druyts E, Balijepalli C. Epidemiology of atypical hemolytic uremic syndrome: a systematic literature review. Clin Epidemiol 2020;12: 295–305.
- Ministerio de Salud de la República Argentina. Boletín Epidemiológico Nacional N°702. 2024.
- Fakhouri F, Schwotzer N, Golshayan D, Frémeaux-Bacchi V. The rational use of complement inhibitors in kidney diseases. Kidney Int Rep 2022; 7:1165–78.
- Java A. Atypical hemolytic uremic syndrome: diagnosis, management, and discontinuation of therapy. Hematology Am Soc Hematol Educ Program 2024; (1):200-5.
- McFarlane PA, Bitzan M, Broome C, Baran D, Garland J, Girard L-P, et al. Making the correct diagnosis in thrombotic microangiopathy: a narrative review. Can J Kidney Health Dis 2021; 8:20543581211008707.
- Fakhouri F, Schwotzer N, Frémeaux-Bacchi V. How I diagnose and treat atypical hemolytic uremic syndrome. Blood 2023; 141(9):984-95.
- Ávila A, Cao M, Espinosa M, Manrique J, Morales E. Recommendations for the individualised management of atypical hemolytic uremic syndrome in adults. Front. Med 2023, 10:1264310.
- Legendre CM, Licht C, Muus P, Greenbaum LA, Babu S, Bedrosian C, et al. Terminal complement inhibitor eculizumab in atypical hemolytic-uremic syndrome. N Engl J Med 2013; 368(23):2169-81.
- Zuber J, Fakhouri F, Roumenina LT, Loirat C, Frémeaux-Bacchi V, French Study Group for aHUS/C3G. Use of eculizumab for atypical haemolytic uraemic syndrome and C3 glomerulopathies. Nat Rev Nephrol 2012; 8(11): 643-57.
- Syed YY. Ravulizumab: a review in atypical haemolytic uraemic syndrome. Drugs 2021; 81:587–94.
- Rondeau E, Scully M, Ariceta G, et al. The long-acting C5 inhibitor, ravulizumab, is effective and safe in adult patients with atypical hemolytic uremic syndrome naïve to complement inhibitor treatment. Kidney Int 2020; 97:1287–96.
- Cammett TJ, Garlo K, Millman EE, Rice K, Toste CM, Faas SJ. Correction to: Exploratory prognostic biomarkers of complement-mediated thrombotic microangiopathy (CM-TMA) in adults with atypical hemolytic uremic syndrome (aHUS): analysis of a phase III study of ravulizumab. Mol Diagn Ther 2023; 27(2):281.
- Menne J, Delmas Y, Fakhouri F, Licht C, Lommelé Å, Minetti EE, et al. Outcomes in patients with atypical hemolytic uremic syndrome treated with eculizumab in a long-term observational study. BMC Nephrol 2019; 20(1):125.
- Macia M, De Alvaro Moreno F, Dutt T, Fehrman I, Hadaya K, Gasteyger C, et al. Current evidence on the discontinuation of eculizumab in patients with atypical haemolytic uraemic syndrome. Clin Kidney J 2017; 10(3):310-9.
- Alconcher LF, Lucarelli LI, Bronfen S, Villarreal F. Kidney sequelae in 281 Shiga toxin-producing Escherichia coli-hemolytic uremic syndrome patients after a median follow-up of 12 years. Pediatr Nephrol 2024; 39(4):1221-8.
- Landivar SM, Melli LJ, Maiztegui C, Schesi C, Baschkier A, Francisetti V, et al. A novel multiplex and glycoprotein-based immunochromatographic serologic IgM test for the rapid diagnosis of Escherichia coli O157 and O145 causing bloody diarrhea and hemolytic uremic syndrome. J Clin Microbiol 2024; 62(12):e0100324.
- Dos Santos C, Trinidad J, Castera S, Alconcher L, Coccia PA, Manni FJ, et al. Anti-factor H autoantibody-associated hemolytic uremic syndrome in an Argentine pediatric cohort. Explor Immunol 2023; 3(6):513–24.
- Puraswani M, Khandelwal P, Saini H, Saini S, Gurjar BS, Sinha A, et al. Clinical and immunological profile of anti-factor H antibody associated atypical hemolytic uremic syndrome: a nationwide database. Front Immunol 2019; 10:1282.
- Shawky S, Safouh H, Gamal M, Abbas MM, Aboul-Enein A, Sawai T, et al. Anti-factor H antibodies in Egyptian children with hemolytic uremic syndrome. Int J Nephrol 2021; 2021: 6904858.
- Bitzan M, AlKandari O, Whittemore B, Yin X-L. Complement depletion and Coombs positivity in pneumococcal hemolytic uremic syndrome (pnHUS). Case series and plea to revisit an old pathogenetic concept. Int J Med Microbiol 2018; 308(8):1096–104.
- Holle J, Habbig S, Gratopp A, Mauritsch A, Müller D, Thumfart J. Complement activation in children with Streptococcus pneumoniae associated hemolytic uremic syndrome. Ped Neph 2021; 36:1311–15.
- Agarwal H, Latifi S. Streptococcus pneumoniae-associated hemolytic uremic syndrome in the era of neumococcal vaccine. Pathogens 2021; 10:727.
- Lemaire M, Frémeaux-Bacchi V, Schaefer F, Choi M, Tang WH, Le Quintrec M, et al. Recessive mutations in DGKE cause atypical hemolytic-uremic syndrome. Nat Genet 2013; 45(5):531-6.
- Sánchez Chinchilla D, Pinto S, Hoppe B, Adragna M, Lopez L, Justa Roldan ML, et al. Complement mutations in diacylglycerol kinase-ε-associated atypical hemolytic uremic syndrome. Clin J Am Soc Nephrol 2014; 9(9):1611-9.
- Brocklebank V, Kumar G, Howie AJ, Chandar J, Milford DV, Craze J, et al. Long-term outcomes and response to treatment in diacylglycerol kinase epsilon nephropathy. Kidney Int 2020; 97(6):1260–74.
- Brocklebank V, Walsh PR, Smith-Jackson K, Hallam TM, Marchbank KJ, Wilson V, et al. Atypical hemolytic uremic syndrome in the era of terminal complement inhibition: an observational cohort study. Blood 2023; 142(16):1371–86.
- Joly BS, Coppo P, Veyradier A. Pediatric thrombotic thrombocytopenic purpura. Eur J Haematol 2018; 101(4):425-34.
- Siddiqui A, Journeycake JM, Borogovac A, George JN. Recognizing and managing hereditary and acquired thrombotic thrombocytopenic purpura in infants and children. Pediatr Blood Cancer 2021; 68(5): e28949.
- Raina R, Mangat G, Hong G, Shah R, Nair N, Abboud B, et al. Anti-factor H antibody and its role in atypical hemolytic uremic syndrome. Front Immunol 2022; 13:931210.
- Özsoylu S, Dursun A, Çelik B. Therapeutic plasma exchange in pediatric intensive care unit: a single-center experience. Indian J Crit Care Med 2021; 25:1189–92.
- Noris M, Remuzzi G. Thrombotic microangiopathy after kidney transplantation. Am J Transplant 2010; 10:1517–23.
- Reynolds JC, Agodoa LY, Yuan CM, Abbott KC. Thrombotic microangiopathy after renal transplantation in the United States. Am J Kidney Dis 2003; 42(5):1058-68.
- Ferraris JR, Ramirez JA, Ruiz S, Caletti MG, Vallejo G, Piantanida JJ, et al. Shiga toxin-associated hemolytic uremic syndrome: absence of recurrence after renal transplantation. Pediatr Nephrol 2002; 17(10):809–14.
- Monteverde ML, Panero N, Chaparro AB, Locane F, Sarkis C, Mattio SA, et al. A decrease in the incidence of Shiga toxin-related hemolytic uremic syndrome as a cause of kidney transplantation at an argentine referral center. Pediatr Transplant 2023; 27(4):e14489.
- Bresin E, Daina E, Noris M, Castelletti F, Stefanov R, Hill P, et al. Outcome of renal transplantation in patients with non-Shiga toxin-associated hemolytic uremic syndrome: prognostic significance of genetic background. Clin J Am Soc Nephrol 2006; 1(1):88-99.
- Garg N, Rennke HG, Pavlakis M, Zandi-Nejad K. De novo thrombotic microangiopathy after kidney transplantation. Transplant Rev 2018; 32(1):58-68.
- Remuzzi G, Bertani T. Renal vascular and thrombotic effects of cyclosporine. Am J Kidney Dis 1989; 13(4):261-72.
- Sartelet H, Toupance O, Lorenzato M, Fadel F, Noel LH, Lagonotte E, et al. Sirolimus-induced thrombotic microangiopathy is associated with decreased expression of vascular endothelial growth factor in kidneys. Am J Transplant 2005; 5(10):2441-7.
- Naesens M, Roufosse C, Haas M, Lefaucheur C, Mannon RB, Adam BA, et al. The Banff 2022 Kidney Meeting Report: reappraisal of microvascular inflammation and the role of biopsy-based transcript diagnostics. Am J Transplant 2024; 24(3):338–49.
- Meehan SM, Kremer J, Ali FN, Curley J, Marino S, Chang A, et al. Thrombotic microangiopathy and peritubular capillary C4d expression in renal allograft biopsies. Clin J Am Soc Nephrol 2011; 6(2):395-403.
- Satoskar AA, Pelletier R, Adams P, Nadasdy GM, Brodsky S, Pesavento T, et al. De novo thrombotic microangiopathy in renal allograft biopsies-role of antibody-mediated rejection. Am J Transplant 2010; 10(8):1804-11.
- De Vries DK, Van der Pol P, Van Anken GE, Van Gijlswijk DJ, Damman J, Lindeman JH, et al. Acute but transient release of terminal complement complex after reperfusion in clinical kidney transplantation. Transplantation 2013; 95(6):816-20.
- Biglarnia AR, Huber-Lang M, Mohlin C, Ekdahl KN, Nilsson B. The multifaceted role of complement in kidney transplantation. Nat Rev Nephrol 2018; 14(12):767-81.
- Le Quintrec M, Lionet A, Kamar N, Karras A, Barbier S, Buchler M, et al. Complement mutation-associated de novo thrombotic microangiopathy following kidney transplantation. Am J Transplant 2008; 8(8):1694-701.
- Chua JS, Baelde HJ, Zandbergen M, Wilhelmus S, Van Es LA, de Fijter JW, et al. Complement factor C4d is a common denominator in thrombotic microangiopathy. J Am Soc Nephrol 2015; 26(9):2239-47.
- De Córdoba SR. Complement genetics and susceptibility to inflammatory disease. Lessons from genotype-phenotype correlations. Immunobiology 2016; 221(6):709-14.
- Krishnan AR, Siva B, Chakera A, Wong G, Wong D, Lim WH. Absence of thrombocytopaenia and/or microangiopathic haemolytic anaemia does not reliably exclude recurrence of atypical haemolytic uraemic syndrome after kidney transplantation. Nephrology (Carlton) 2017; 22 (1): 28-31.
- Nadasdy T. Thrombotic microangiopathy in renal allografts: the diagnostic challenge. Curr Opin Organ Transplant 2014; 19(3):283-92.
- Noris M, Remuzzi G. Managing and preventing atypical hemolytic uremic syndrome recurrence after kidney transplantation. Curr Opin Nephrol Hypertens 2013; 22(6):704-12.
- Koppula S, Yost SE, Sussman A, Bracamonte ER, Kaplan B. Successful conversion to belatacept after thrombotic microangiopathy in kidney transplant patients. Clin Transplant 2013; 27(4):591-7.
- Broome C, McCloskey JK, Girlanda R, et al. Successful management of calcineurin induced thrombotic microangiopathy (TMA) with eculizumab after non-renal solid organ transplantation. Blood 2013; 122 (21):1078.
- Safa K, Logan MS, Batal I, Gabardi S, Rennke HG, Abdi R. Eculizumab for drug-induced de novo posttransplantation thrombotic microangiopathy: a case report. Clin Nephrol 2015; 83:125-9.
- Abbas F, El Kossi M, Kim JJ, Sharma A, Halawa A. Thrombotic microangiopathy after renal transplantation: current insights in de novo and recurrent disease. World J Transplant 2018; 8(5):122-41.
- Le Quintrec M, Zuber J, Moulin B, Kamar N, Jablonski M, Lionet A, et al. Complement genes strongly predict recurrence and graft outcome in adult renal transplant recipients with atypical hemolytic and uremic syndrome. Am J Transplant 2013; 13(3):663-75.
- Servais A, Noël LH, Roumenina LT, Le Quintrec M, Ngo S, Dragon-Durey MA, et al. Acquired, and genetic complement abnormalities play a critical role in dense deposit disease and other C3 glomerulopathies. Kidney Int 2012; 82(4):454-64.
- Zuber J, Le Quintrec M, Morris H, Frémeaux-Bacchi V, Loirat C, Legendre C. Targeted strategies in the prevention and management of atypical HUS recurrence after kidney transplantation. Transplant Rev 2013; 27(4):117-25.
- Zuber J, Le Quintrec M, Krid S, Bertoye C, Gueutin V, Lahoche A, et al. Eculizumab for atypical hemolytic uremic syndrome recurrence in renal transplantation. Am J Transplant 2012; 12(12):3337-54.
- Siedlecki AM, Isbel N, Vande Walle J, James Eggleston J, Cohen DJ, Global aHUS Registry. Eculizumab use for kidney transplantation in patients with a diagnosis of atypical hemolytic uremic syndrome. Kidney Int Rep 2019; 4(3):434-46.
- Gonzalez Suarez ML, Thongprayoon C, Mao MA, Leeaphorn N, Bathini T, Cheungpasitporn W. Outcomes of kidney transplant patients with atypical hemolytic uremic syndrome treated with eculizumab: a systematic review and meta-Aanalysis. J Clin Med 2019; 8(7):919.
- Zuber J, Frimat M, Caillard S, Kamar N, Gatault P, Petitprez F, et al. Use of highly individualized complement blockade has revolutionized clinical outcomes after kidney transplantation and renal epidemiology of atypical hemolytic uremic syndrome. J Am Soc Nephrol 2019; 30(12):2449–63.
- Nga HS, Palma LMP, Ernandes Neto M, Fernandes-Charpiot IMM, Garcia VD, Kist R, et al. Thrombotic microangiopathy after kidney transplantation: analysis of the Brazilian atypical hemolytic uremic syndrome cohort. PLoS One 2021; 16(11):e0258319.
- Duineveld C, Verhave JC, Berger SP, Van de Kar NCAJ, Wetzels JFM. Living donor kidney transplantation in atypical hemolytic uremic syndrome: a case series. Am J Kidney Dis 2017; 70(6):770-7.
- Merzkani M, Chann Wai Lynn N, Flores K, Rajashekar G, Progar K, Santos RD, et al. Thrombotic microangiopathy after kidney transplantation: insights into genetic etiology and clinical outcomes. Kidney Int Rep 2025; 10(4):1152–62.
- Fakhouri F, Scully M, Ardissino G, Al-Dakkak I, Miller B, Rondeau E. Pregnancy-triggered atypical hemolytic uremic syndrome (aHUS): a Global aHUS Registry analysis. J Nephrol 2021; 34(5):1581–90.
- Meena P, Gala R, Das RR, Bhargava V, Saivani Y, Panda S, et al. Kidney and pregnancy outcomes in pregnancy-associated atypical hemolytic uremic syndrome: a systematic review and meta-analysis. Medicine 2025; 104(5):e41403.
- Azoulay E, Knoebl P, Garnacho-Montero J, Rusinova K, Galstian G, Eggimann P, et al. Expert statements on the standard of care in critically Ill adult patients with atypical hemolytic uremic syndrome. Chest 2017; 152(2):424-34.
- Nzerue C, Oluwole K, Adejorin D, Paueksakon P, Fremont R, Akatue R, et al. Malignant hypertension with thrombotic microangiopathy and persistent acute kidney injury (AKI). Clin Kidney J 2014; 7(6):586-9.
- Vincent JL, Castro P, Hunt BJ, Jörres A, Praga M, Rojas-Suarez J, et al. Thrombocytopenia in the ICU: disseminated intravascular coagulation and thrombotic microangiopathies-what intensivists need to know. Crit Care 2018;22(1):158.
- Wada H, Matsumoto T, Suzuki K, Imai H, Katayama N, Iba T, et al. Differences and similarities between disseminated intravascular coagulation and thrombotic microangiopathy. Thromb J 2018; 16:14.
- Justus M, Samir D. Differentiation, diagnosis, and treatment of atypical hemolytic uremic syndrome: a mini-review. ARC Journal of Hematology 2016;1(1):1-5.
- Abe T, Sasaki A, Ueda T, Miyakawa Y, Ochiai H. Complement-mediated thrombotic microangiopathy secondary to sepsis-induced disseminated intravascular coagulation successfully treated with eculizumab: A case report. Medicine 2017; 96(6):e6056.
- Boels MGS, Lee DH, Van den Berg BM, Dane MJC, Van der Vlag J, Rabelink TJ. The endothelial glycocalyx as a potential modifier of the hemolytic uremic syndrome. Eur J Intern Med 2013; 24(6):503-9.
- Chawla LS, Eggers PW, Star RA, Kimmel PL. Acute kidney injury and chronic kidney disease as interconnected syndromes. N Engl J Med 2014; 371(1):58-66.
- Jamme M, Raimbourg Q, Chauveau D, Seguin A, Presne C, Perez P, et al. Predictive features of chronic kidney disease in atypical haemolytic uremic syndrome. PLoS One 2017; 12(5): e0177894.
- Noris M, Caprioli J, Bresin E, Mossali C, Pianetti G, Gamba S, et al. Relative role of genetic complement abnormalities in sporadic and familial aHUS and their impact on clinical phenotype. Clin J Am Soc Nephrol 2010; 5(10):1844-59.
- Perkins RM, Reynolds JC, Ahuja TS, Reid T, Agodoa LY, Bohen EM, et al. Thrombotic microangiopathy in the United States long-term dialysis patients. Nephrol Dial Transplant 2006; 21(1):191-6.
- Brunelli SM, Claxton A, Mehta S, Anum EA. Consequences of hemolytic uremic syndrome among hemodialysis patients. J Nephrol 2015; 28(3):361-7.
- Ekdahl KN, Soveri I, Hilborn J, Fellström B, Nilsson B. Cardiovascular disease in haemodialysis: role of the intravascular innate immune system. Nat Rev Nephrol 2017; 13(5):285-96.
Explorar
Artículos
Volúmenes
Sobre la revista
Más leídos
Consenso argentino de síndrome urémico hemolítico atípico. Sociedad Argentina de Nefrología, 2025
Nefrología Argentina
Concentración urinaria y mecanismo multiplicador de contracorriente renal: revisión para estudiantes de fisiología en pre-grado de la carrera de medicina
Nefrología Argentina
Recomendaciones para el diagnóstico, tratamiento y seguimiento de la enfermedad de Fabry en Argentina 2025
Nefrología Argentina
Comparación de diferentes estrategias para controlar el dolor intradiálisis: un ensayo clínico aleatorio
Nefrología Argentina
Cribado y algoritmo diagnóstico de nefropatías metabólicas hereditarias en recién nacidos
Nefrología Argentina